Chimie
CCINPPC2026
Rédigé par IA, non vérifié
Signaler une erreur# CCINP PC — Chimie 2026 · Corrigé brut
*Corrigé rédigé par IA (La Belle Copie), non officiel. Signalez toute erreur.*
Épreuve spécifique PC3C, 4 heures, calculatrices interdites. Deux problèmes indépendants, 50 questions. Notation : $\mathrm{BDCH_2}$ = acide téréphtalique ; Bn = benzyle $-\mathrm{CH_2C_6H_5}$ ; TBS = *tert*-butyldiméthylsilyle. Les molécules sont données par leur nom et, quand c'est utile, par un SMILES (stéréochimie précisée par les descripteurs CIP).
---
# Problème 1 — Les MOFs (Metal-Organic Frameworks)
## Partie I — L'aluminium métallique
### I.1 — Atomistique
### Q1
Il s'agit du **prix Nobel de chimie** 2025. Alfred Nobel, qui l'a fondé par testament, est l'inventeur de la **dynamite** (1867) : nitroglycérine absorbée sur un support poreux inerte (kieselguhr), ce qui la rend manipulable.
### Q2
Aluminium : $Z=13$ (3e période, 13e colonne : premier élément du bloc $p$ de la période 3).
$$\boxed{\mathrm{Al} : 1s^2\,2s^2\,2p^6\,3s^2\,3p^1}$$
Les trois électrons de valence $3s^2\,3p^1$ expliquent le nombre d'oxydation $+\mathrm{III}$ de l'ion $\mathrm{Al^{3+}}$.
### I.2 — Préparation du nitrate d'aluminium nonahydraté
### Q3
Nombres d'oxydation : $\mathrm{Al(s)}$ : 0 ; $\mathrm{Al^{3+}}$, $\mathrm{Al(OH)_3(s)}$, $[\mathrm{Al(OH)_4}]^-$ : $+\mathrm{III}$. L'espèce de n.o. le plus bas occupe le bas du diagramme, sur tout l'intervalle de pH : **D = Al(s)**. Les domaines A, B, C sont séparés par des frontières verticales (pH 4 et pH 10) : échanges de $\mathrm{HO^-}$ sans électron, espèces de n.o. $+\mathrm{III}$ de plus en plus hydroxylées quand le pH croît :
$$\boxed{\mathrm{A} : \mathrm{Al^{3+}(aq)}\quad \mathrm{B} : \mathrm{Al(OH)_3(s)}\quad \mathrm{C} : [\mathrm{Al(OH)_4}]^-(\mathrm{aq})\quad \mathrm{D} : \mathrm{Al(s)}}$$
Vérification des pentes : A/D, $\mathrm{Al^{3+}}+3e^-=\mathrm{Al}$, pente nulle ; B/D, $\mathrm{Al(OH)_3}+3\mathrm{H^+}+3e^-=\mathrm{Al}+3\mathrm{H_2O}$, pente $-0{,}06$ V par unité de pH ; C/D, $[\mathrm{Al(OH)_4}]^-+4\mathrm{H^+}+3e^-=\mathrm{Al}+4\mathrm{H_2O}$, pente $-0{,}08$ V. C'est ce que montre la figure 1.
### Q4
**Potentiel standard.** Sur la frontière A/D, $[\mathrm{Al^{3+}}]=c_T$ :
$$E=E^\circ(\mathrm{Al^{3+}/Al})+\frac{0{,}06}{3}\log c_T=E^\circ-0{,}04\ \mathrm V .$$
Le palier se lit à $E=-1{,}72$ V, d'où
$$\boxed{E^\circ(\mathrm{Al^{3+}/Al})=-1{,}72+0{,}04=-1{,}68\ \mathrm V}$$
**Produit de solubilité (frontière A/B, pH 4).** $[\mathrm{Al^{3+}}]=c_T=10^{-2}$ et $[\mathrm{HO^-}]=K_e/h=10^{-10}$ :
$$K_s=[\mathrm{Al^{3+}}][\mathrm{HO^-}]^3=10^{-2}\times10^{-30}=10^{-32}.$$
**Frontière B/C (pH 10).** $\mathrm{Al(OH)_3(s)}+\mathrm{HO^-}=[\mathrm{Al(OH)_4}]^-$, avec $[\mathrm{Al(OH)_4^-}]=c_T$ et $[\mathrm{HO^-}]=10^{-4}$ :
$$K=\frac{[\mathrm{Al(OH)_4^-}]}{[\mathrm{HO^-}]}=\frac{10^{-2}}{10^{-4}}=10^{2}.$$
Cette réaction est la somme de $\mathrm{Al(OH)_3}=\mathrm{Al^{3+}}+3\mathrm{HO^-}$ ($K_s$) et de $\mathrm{Al^{3+}}+4\mathrm{HO^-}=[\mathrm{Al(OH)_4}]^-$ ($\beta_4$), donc $K=K_s\beta_4$ :
$$\boxed{\beta_4=\frac{K}{K_s}=\frac{10^{2}}{10^{-32}}=10^{34}}$$
Contrôle : la frontière C/D passe par $-2{,}08$ V à pH 10 et $-2{,}40$ V à pH 14, ce qui donne $E^\circ([\mathrm{Al(OH)_4}]^-/\mathrm{Al})=-2{,}40+0{,}08\times14+0{,}04=-1{,}24$ V, et $\log(\beta_4K_e^4)=3(-1{,}68+1{,}24)/0{,}06=-22$, soit $\log\beta_4=34$ : cohérent. (La donnée $-1{,}18$ V de la page 9 diffère de $0{,}06$ V de la valeur lue sur la figure ; elle conduirait à $\log\beta_4=31$.)
### Q5
En milieu très acide ($\mathrm{HCl}$ à $6\ \mathrm{mol\,L^{-1}}$), le n.o. $+\mathrm{III}$ est $\mathrm{Al^{3+}}$ ; l'oxydant est $\mathrm{H^+}$ (dégagement de $\mathrm{H_2}$) :
$$\boxed{2\,\mathrm{Al(s)}+6\,\mathrm{H^+(aq)}\longrightarrow2\,\mathrm{Al^{3+}(aq)}+3\,\mathrm{H_2(g)}}$$
avec $n=6$ électrons échangés :
$$\log K^\circ=\frac{6\,\big(E^\circ(\mathrm{H^+/H_2})-E^\circ(\mathrm{Al^{3+}/Al})\big)}{0{,}06}=\frac{6\times1{,}68}{0{,}06}=168,\qquad\boxed{K^\circ=10^{168}}$$
**Conclusion.** La réaction est quantitative. Quantités : $n(\mathrm{Al})=5{,}0/27=0{,}185$ mol et $n(\mathrm{H^+})=0{,}100\times6=0{,}60$ mol $>3\times0{,}185=0{,}56$ mol : l'acide est en léger excès et **tout l'aluminium est oxydé** en $\mathrm{Al^{3+}}$. La réaction est exothermique et dégage $\mathrm{H_2}$ (inflammable), d'où les précautions demandées. La durée (12 h) traduit une limitation cinétique (couche d'alumine passivante, que les ions chlorure aident à attaquer), pas thermodynamique.
### Q6
Le diagramme présente un azéotrope à **maximum** de température en A ; miscibilité totale à l'état liquide.
| Domaine | Phases | Composition |
|---|---|---|
| I (en bas) | une phase liquide | $w_\ell=w$ (composition globale) |
| IV (en haut) | une phase vapeur | $w_v=w$ |
| II ($w<0{,}67$) | liquide + vapeur | $w_\ell$ lu sur la courbe inférieure, $w_v$ sur la courbe supérieure, à la température considérée ($w_v<w_\ell$ : la vapeur est enrichie en eau) |
| III ($w>0{,}67$) | liquide + vapeur | $w_\ell$ lu sur la courbe inférieure, $w_v$ sur la courbe supérieure ($w_v>w_\ell$ : la vapeur est enrichie en $\mathrm{HNO_3}$) |
La courbe (a), qui borde le domaine liquide I, est la **courbe d'ébullition** ; la courbe (b), qui borde le domaine vapeur IV, est la **courbe de rosée**.
### Q7
Lectures sur la figure 2 :
- $w=0{,}30$ : la verticale coupe la courbe d'ébullition à $\theta_1\approx105\ ^\circ$C et la courbe de rosée à $\theta_2\approx116\ ^\circ$C ;
- $w=0{,}67$ (A) : $\theta_1=\theta_2=122\ ^\circ$C.
Allure des courbes $\theta(t)$ à puissance de chauffe constante :
| Mélange | Segment | Système | Pente |
|---|---|---|---|
| $w=0{,}30$ | $\theta<105\ ^\circ$C | liquide seul | forte |
| | $105\to116\ ^\circ$C | liquide + vapeur | faible (oblique, pas de palier) |
| | $\theta>116\ ^\circ$C | vapeur seule | forte |
| $w=0{,}67$ | $\theta<122\ ^\circ$C | liquide seul | forte |
| | $122\ ^\circ$C | liquide + vapeur | **palier** horizontal |
| | $\theta>122\ ^\circ$C | vapeur seule | forte |
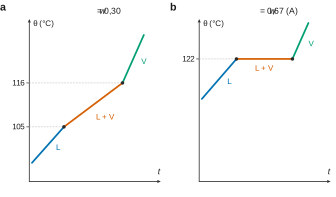
Interprétation : à $105\ ^\circ$C apparaît la première bulle de vapeur ; une partie de la puissance sert à la vaporisation (enthalpie de changement d'état), d'où la diminution de pente. À $116\ ^\circ$C disparaît la dernière goutte de liquide ; la pente redevient forte. Pour le mélange azéotropique, la vaporisation se fait à température constante, comme pour un corps pur.
### Q8
A est un **azéotrope** (homoazéotrope à maximum de température d'ébullition). Un mélange de composition $w_A=0{,}67$ bout à **température constante** ($122\ ^\circ$C sous 1 bar) et la vapeur formée a **la même composition** que le liquide : il se comporte comme un corps pur.
Variance du système biphasé en A. Paramètres intensifs : $T$, $P$, $w_\ell$, $w_v$ (4). Relations : égalité des potentiels chimiques de l'eau et de l'acide nitrique entre les deux phases (2), plus la relation azéotropique $w_\ell=w_v$ (1). D'où $v=4-3=1$ ; à pression fixée :
$$\boxed{v'=0}$$
Le système est invariant à $P$ fixée : la température ne peut pas varier tant que les deux phases coexistent, ce qui explique le palier de la courbe d'analyse thermique de Q7 (pour un mélange quelconque, $v'=1$ et la température varie pendant le changement d'état).
### Q9
Le point $(w=0{,}20 ;\ 105\ ^\circ\mathrm C)$ est dans le domaine II. L'isotherme $105\ ^\circ$C coupe la courbe de rosée en $w_v\approx0{,}08$ et la courbe d'ébullition en $w_\ell\approx0{,}30$. Conservation de la masse totale et de la masse d'acide nitrique ($m=1{,}0$ kg) :
$$m_\ell+m_v=m,\qquad m_\ell w_\ell+m_v w_v=m\,w\ \Longrightarrow\ m_\ell=m\,\frac{w-w_v}{w_\ell-w_v}=1{,}0\times\frac{0{,}20-0{,}08}{0{,}30-0{,}08}=\frac{6}{11}\ \mathrm{kg}.$$
$$\boxed{m_\ell\approx0{,}55\ \mathrm{kg}\ (w_\ell=0{,}30),\qquad m_v\approx0{,}45\ \mathrm{kg}\ (w_v=0{,}08)}$$
(théorème des moments, en masses puisque l'abscisse est une fraction massique.)
### Q10
$w=0{,}40<0{,}67$ : le mélange est du côté eau de l'azéotrope. Dans une distillation fractionnée, la tête de colonne s'enrichit en constituant le plus volatil de ce côté, l'eau ($100\ ^\circ$C), et le bouilleur tend vers le point de plus haute température d'ébullition, l'azéotrope ($122\ ^\circ$C) :
$$\boxed{\text{distillat : eau pure, } w_{\mathrm{HNO_3}}=0\qquad\text{résidu : azéotrope, } w_{\mathrm{HNO_3}}=0{,}67}$$
Bilan sur l'acide nitrique : $m\,w=m_r\times0{,}67$, d'où
$$m_r=\frac{1{,}0\times0{,}40}{0{,}67}\ \Longrightarrow\ \boxed{m_r\approx0{,}60\ \mathrm{kg}}$$
de solution acide récupérée au bouilleur ; le distillat contient $0{,}40$ kg d'eau.
### I.3 — Obtention de sels d'aluminium par électrolyse
### Q11
Schéma de la cellule :
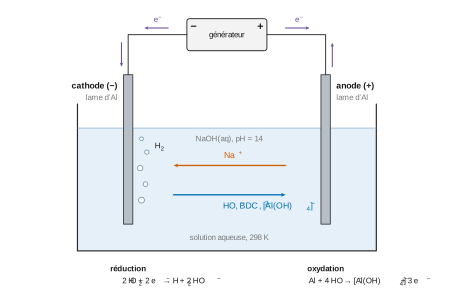
- **Anode** (siège de l'oxydation) : électrode d'aluminium reliée à la borne $+$ ; **cathode** (siège de la réduction) : électrode d'aluminium reliée à la borne $-$.
- Dans les fils, les électrons vont de l'anode vers la borne $+$ et de la borne $-$ vers la cathode (le courant circule en sens inverse).
- Dans la solution, le courant est porté par les ions : les cations ($\mathrm{Na^+}$) migrent vers la cathode, les anions ($\mathrm{HO^-}$, $\mathrm{BDC^{2-}}$, $[\mathrm{Al(OH)_4}]^-$) vers l'anode.
**Rôle de la soude.** L'acide téréphtalique est très peu soluble sous forme moléculaire ($s=1{,}02\cdot10^{-4}\ \mathrm{mol\,L^{-1}}$). À pH 14 $\gg pK_{a2}=4{,}5$, il est entièrement converti en dianion très soluble :
$$\mathrm{BDCH_2}+2\,\mathrm{HO^-}\longrightarrow\mathrm{BDC^{2-}}+2\,\mathrm{H_2O}.$$
La solubilité totale vaut $s'=s\left(1+\dfrac{K_{a1}}{h}+\dfrac{K_{a1}K_{a2}}{h^2}\right)\approx s\,\dfrac{K_{a1}K_{a2}}{h^2}$, qui augmente d'un facteur 100 par unité de pH au-delà de $pK_{a2}$ : la soude **augmente considérablement la solubilité** de l'acide téréphtalique. Elle fournit aussi les ions $\mathrm{HO^-}$ nécessaires au MIL-53, $\mathrm{Al(BDC)OH}$, et assure la conductivité de l'électrolyte.
### Q12
À pH 14, le n.o. $+\mathrm{III}$ de l'aluminium est $[\mathrm{Al(OH)_4}]^-$ ; les espèces électroactives sont l'aluminium et l'eau.
À l'anode (oxydations possibles) :
$$\mathrm{Al(s)}+4\,\mathrm{HO^-}=[\mathrm{Al(OH)_4}]^-+3\,e^-$$
$$4\,\mathrm{HO^-}=\mathrm{O_2(g)}+2\,\mathrm{H_2O}+4\,e^-$$
À la cathode (réductions possibles) :
$$2\,\mathrm{H_2O}+2\,e^-=\mathrm{H_2(g)}+2\,\mathrm{HO^-}$$
$$[\mathrm{Al(OH)_4}]^-+3\,e^-=\mathrm{Al(s)}+4\,\mathrm{HO^-}$$
(la seconde n'est envisageable qu'une fois des ions aluminate formés en solution).
### Q13
Potentiels de Nernst à pH 14, activités égales à 1 sauf $\mathrm{H^+}$ :
$$E([\mathrm{Al(OH)_4}]^-/\mathrm{Al})=-1{,}18-\frac{4\times0{,}06}{3}\times14=-1{,}18-1{,}12=-2{,}30\ \mathrm V$$
$$E(\mathrm{H^+/H_2})=0-0{,}06\times14=-0{,}84\ \mathrm V,\qquad E(\mathrm{O_2/H_2O})=1{,}23-0{,}84=+0{,}39\ \mathrm V.$$
- **Anode** : le réducteur le plus fort est celui du couple de plus bas potentiel ; $-2{,}30\ \mathrm V<+0{,}39\ \mathrm V$ : **oxydation de l'aluminium**, $\mathrm{Al}+4\,\mathrm{HO^-}\to[\mathrm{Al(OH)_4}]^-+3\,e^-$.
- **Cathode** : l'oxydant le plus fort est celui du couple de plus haut potentiel ; $-0{,}84\ \mathrm V>-2{,}30\ \mathrm V$ : **réduction de l'eau**, $2\,\mathrm{H_2O}+2\,e^-\to\mathrm{H_2}+2\,\mathrm{HO^-}$.
### Q14
Potentiels de début de vague (à courant quasi nul) sur aluminium, à pH 14 :
| Processus | $E_{\rm éq}$ (V) | surpotentiel (V) | début de vague (V) |
|---|---|---|---|
| oxydation $\mathrm{Al}\to[\mathrm{Al(OH)_4}]^-$ | $-2{,}30$ | $+0{,}5$ | $-1{,}80$ |
| oxydation $\mathrm{H_2O}\to\mathrm{O_2}$ | $+0{,}39$ | $+1{,}0$ | $+1{,}39$ |
| réduction $\mathrm{H_2O}\to\mathrm{H_2}$ | $-0{,}84$ | $-1{,}0$ | $-1{,}84$ |
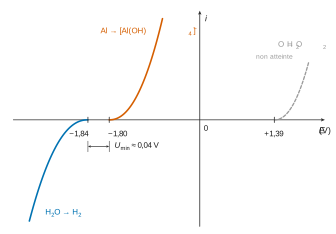
La vague cathodique de l'eau (courant négatif) part de $-1{,}84$ V, la vague anodique de l'aluminium (courant positif) de $-1{,}80$ V ; la vague de l'eau en $\mathrm{O_2}$ n'est pas atteinte. La tension minimale est l'écart entre les deux pieds de vague :
$$U_{\min}=E_a-E_c=-1{,}80-(-1{,}84)\ \Longrightarrow\ \boxed{U_{\min}\approx0{,}04\ \mathrm V}$$
(la réaction est presque spontanée : c'est la corrosion de l'aluminium en milieu basique.)
Équation de l'électrolyse (anode $\times2$, cathode $\times3$) :
$$\boxed{2\,\mathrm{Al(s)}+2\,\mathrm{HO^-}+6\,\mathrm{H_2O}\longrightarrow2\,[\mathrm{Al(OH)_4}]^-+3\,\mathrm{H_2(g)}}$$
### Q15
**Écart de tension.** $U_{\min}$ est calculé à courant nul. Pour faire passer $I=50$ mA, il faut en plus les surtensions supplémentaires liées au courant (on « monte » le long des vagues) et la chute ohmique $RI$ dans l'électrolyte, les connexions et l'éventuelle couche d'oxyde : $U=U_{\min}+\eta_a(I)+|\eta_c(I)|+RI$, d'où $1{,}0$ V au lieu de $0{,}04$ V.
**Rendement faradique.** $Q=It=50\cdot10^{-3}\times3{,}6\cdot10^{3}=1{,}8\cdot10^{2}$ C, soit $n(e^-)=Q/F=1{,}8\cdot10^{-3}$ mol et
$$m_{\rm th}=\frac{It}{3F}\,M(\mathrm{Al})=\frac{1{,}8\cdot10^{-3}}{3}\times27=1{,}6\cdot10^{-2}\ \mathrm g=16\ \mathrm{mg}.$$
$$\boxed{\rho_F=\frac{m_{\rm réelle}}{m_{\rm th}}=\frac{14}{16{,}2}\approx0{,}86}$$
Une partie de la charge sert donc à d'autres processus (oxydation de l'eau si le potentiel anodique local le permet, croissance d'une couche d'alumine qui reste sur l'électrode, réduction du dioxygène dissous à la cathode…).
**Énergie massique.** $W=UIt$ pour $14$ mg :
$$w=\frac{UIt}{m}=\frac{1{,}0\times1{,}8\cdot10^{2}}{1{,}4\cdot10^{-2}}\ \mathrm{J\,g^{-1}}\ \Longrightarrow\ \boxed{w\approx1{,}3\cdot10^{4}\ \mathrm{J\,g^{-1}}=13\ \mathrm{kJ\,g^{-1}}}$$
Contrôle : $w=\dfrac{3FU}{M\rho_F}=\dfrac{10^5}{9\times0{,}86}\approx13\ \mathrm{kJ\,g^{-1}}$.
## Partie II — L'acide téréphtalique
### II.1 — Présentation de l'acide téréphtalique et du PET
### Q16
Le PET est un **polyester** : le groupe fonctionnel à l'origine de sa formation est la fonction **ester** (polycondensation d'un diacide et d'un diol, avec élimination d'eau).
- Acide téréphtalique $\mathrm{BDCH_2}$, acide benzène-1,4-dicarboxylique : cycle benzénique portant deux groupes $-\mathrm{COOH}$ en *para* ; SMILES `OC(=O)c1ccc(cc1)C(=O)O`.
- Autre monomère : **éthane-1,2-diol** (éthylène glycol), $\mathrm{HO{-}CH_2{-}CH_2{-}OH}$ ; SMILES `OCCO`.
Contrôle : motif $\mathrm{C_{10}H_8O_4}$, $M=120+8+64=192\ \mathrm{g\,mol^{-1}}$, valeur donnée.
### II.2 — Obtention de l'acide téréphtalique par hydrolyse du PET
### Q17
Domaines de prédominance : $\mathrm{BDCH_2}$ pour pH $<3{,}5$ ; $\mathrm{BDCH^-}$ entre 3,5 et 4,5 ; $\mathrm{BDC^{2-}}$ pour pH $>4{,}5$.
La solution titrée contient l'excès d'acide fort ($\mathrm{H_2SO_4}$, diacide fort : ions $\mathrm{H_3O^+}$) et l'acide téréphtalique reformé par acidification du téréphtalate de disodium. Comme $\Delta pK_a=1<4$, les deux acidités de $\mathrm{BDCH_2}$ sont titrées **simultanément**.
Réactions support :
- $0<V<V_{e1}=16$ mL : $\mathrm{H_3O^+}+\mathrm{HO^-}\to2\,\mathrm{H_2O}$, $K^\circ=10^{14}$ ;
- $V_{e1}<V<V_{e2}=29$ mL : $\mathrm{BDCH_2}+\mathrm{HO^-}\to\mathrm{BDCH^-}+\mathrm{H_2O}$ ($K^\circ=10^{10{,}5}$) et $\mathrm{BDCH^-}+\mathrm{HO^-}\to\mathrm{BDC^{2-}}+\mathrm{H_2O}$ ($K^\circ=10^{9{,}5}$), soit globalement $\mathrm{BDCH_2}+2\,\mathrm{HO^-}\to\mathrm{BDC^{2-}}+2\,\mathrm{H_2O}$.
Interprétation des courbes :
- avant $V_{e1}$ : pH bas (1,8 à 3), imposé par l'acide fort ; $\sigma_{\rm corrigée}$ **décroît** car $\mathrm{H_3O^+}$ ($\lambda=35$) est remplacé par $\mathrm{Na^+}$ ($\lambda=5$) ;
- en $V_{e1}$ : rupture de pente conductimétrique, sans saut de pH (l'acide téréphtalique prend le relais) ;
- entre $V_{e1}$ et $V_{e2}$ : zone tampon (pH de 3,5 à 4,5 environ ; pH $\approx4\approx\frac12(pK_{a1}+pK_{a2})$ vers 22 mL) ; $\sigma$ **croît lentement** (apparition de $\mathrm{Na^+}$ et des anions téréphtalate peu conducteurs, $\lambda\approx3$ et $7$, à partir d'une molécule neutre) ;
- en $V_{e2}$ : saut de pH (de 5 à 11 environ) et rupture de pente ;
- après $V_{e2}$ : excès de soude, $\sigma$ **croît fortement** ($\mathrm{HO^-}$, $\lambda=20$, et $\mathrm{Na^+}$), pH proche de 12.
### Q18
Entre les deux équivalences, chaque $\mathrm{BDCH_2}$ consomme deux $\mathrm{HO^-}$ :
$$n(\mathrm{BDCH_2})=\frac{C_b(V_{e2}-V_{e1})}{2}=\frac{2{,}0\cdot10^{-2}\times13\cdot10^{-3}}{2}=1{,}3\cdot10^{-4}\ \mathrm{mol}.$$
Quantité maximale = quantité de motifs de PET :
$$n_{\max}=\frac{m}{M}=\frac{40\cdot10^{-3}}{192}=\frac{1}{48}\cdot10^{-2}\approx2{,}1\cdot10^{-4}\ \mathrm{mol}.$$
$$\boxed{\eta=\frac{1{,}3\cdot10^{-4}}{2{,}08\cdot10^{-4}}\approx0{,}62=62\ \%}$$
## Partie III — Formation du MIL-53(Al) en mode continu
### Q19
En RPAC, le taux de conversion s'écrit $X=(c_0-c)/c_0$ avec $c$ la concentration de sortie (débits égaux) :
$$c=c_0(1-X)=1{,}0\times(1-0{,}80)\ \Longrightarrow\ \boxed{[\mathrm{Al^{3+}}]_{\rm sortie}=0{,}20\ \mathrm{mol\,L^{-1}}}$$
C'est aussi la concentration en tout point du réacteur, parfaitement agité.
### Q20
Bilan de matière sur $\mathrm{Al^{3+}}$ en régime permanent, vitesse $r=kc$ (ordre 1 apparent, les autres réactifs étant en large excès) :
$$0=Qc_0-Qc-kc\,\mathcal V\ \Longrightarrow\ \tau=\frac{\mathcal V}{Q}=\frac{c_0-c}{kc}=\frac{X}{k(1-X)}.$$
$$\tau=\frac{0{,}80}{5{,}0\times0{,}20}\ \Longrightarrow\ \boxed{\tau=0{,}80\ \mathrm{min}=48\ \mathrm s}$$
$$\mathcal V=Q\tau=300\times0{,}80\ \Longrightarrow\ \boxed{\mathcal V=2{,}4\cdot10^{2}\ \mathrm L}$$
### Q21
Réacteur ouvert, régime permanent, adiabatique, sans travail utile : la variation de débit d'enthalpie entre entrée et sortie est nulle. En décomposant en une réaction à $T_{\rm entrée}$ puis l'échauffement du flux :
$$\dot\xi\,\Delta_rH^\circ+D_m\,C_{\rm moy}\,\Delta T=0,\qquad\dot\xi=Qc_0X,\quad D_m=\rho Q .$$
$$\Delta T=\frac{-\Delta_rH^\circ\,c_0X}{\rho\,C_{\rm moy}}=\frac{65\cdot10^3\times1{,}0\times0{,}80}{1\times5\cdot10^3}\ \Longrightarrow\ \boxed{\Delta T\approx+10\ \mathrm K}$$
(avec $c_0$ en $\mathrm{mol\,L^{-1}}$ et $\rho$ en $\mathrm{kg\,L^{-1}}$ ; numériquement $\dot\xi=240\ \mathrm{mol\,min^{-1}}$, $D_m=300\ \mathrm{kg\,min^{-1}}$.)
**Commentaire.** La réaction est exothermique, le flux sort plus chaud : environ $+10$ K. L'échauffement est modéré et compatible avec la fenêtre de synthèse annoncée (20 à 80 °C) ; l'hypothèse adiabatique est le cas le plus défavorable. $\Delta T$ est proportionnel à $c_0$ : une alimentation plus concentrée imposerait un refroidissement.
## Partie IV — Étude de la liaison aluminium–oxygène dans le MIL-53(Al)
### IV.1 — Diagramme énergétique des OM du complexe plan carré
### Q22
Ligands sur $Ox$ et $Oy$, Al à l'origine ; OA de valence de Al : $3s$ (basse), $3p_x$, $3p_y$, $3p_z$. Deux orbitales interagissent si leur recouvrement est non nul (même comportement de symétrie) et si leurs énergies sont proches.
- $\varphi_1$ (quatre lobes de même signe) a la symétrie de $3s$ : $\Phi_1=3s+\varphi_1$, en phase, **liante**.
- $\varphi_2$ (deux lobes de signes opposés sur l'axe $Oy$, rien sur $Ox$) a la symétrie de $3p_y$ : $\Phi_2=3p_y+\varphi_2$, chaque lobe de $3p_y$ en phase avec le lobe de ligand qui lui fait face, **liante**.
- $\varphi_3$ (même chose sur l'axe $Ox$) : $\Phi_3=3p_x+\varphi_3$, **liante**, dégénérée avec $\Phi_2$.
- $\varphi_4$ (lobes de même signe sur $Oy$, de signe opposé sur $Ox$, symétrie de type $d_{x^2-y^2}$) : recouvrement nul avec $3s$ et les $3p$ ; Al n'a pas d'orbitale $d$ de valence. $\Phi_4=\varphi_4$, centrée sur les ligands, **non liante** (même énergie que le fragment, comme sur la figure 6).
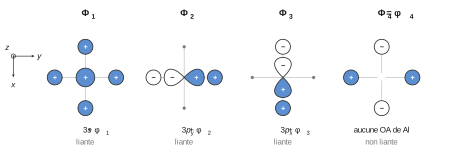
Signes des lobes (Al au centre, ligands en $\pm x$, $\pm y$) :
| OM | contribution de Al | L en $+x$ | L en $-x$ | L en $+y$ | L en $-y$ | caractère |
|---|---|---|---|---|---|---|
| $\Phi_1$ | $3s$ (+) | + | + | + | + | liante |
| $\Phi_2$ | $3p_y$ (lobe + vers $+y$) | 0 | 0 | + | − | liante |
| $\Phi_3$ | $3p_x$ (lobe + vers $+x$) | + | − | 0 | 0 | liante |
| $\Phi_4$ | aucune | − | − | + | + | non liante |
Dans $\Phi_1$ à $\Phi_3$, chaque lobe de l'OA de Al est de même signe que le lobe de ligand qui lui fait face (recouvrement en phase) ; $\Phi_2$ et $\Phi_3$ ont un plan nodal (respectivement $xz$ et $yz$) ; $\Phi_4$ a deux plans nodaux (les bissectrices) et rien sur Al.
$3p_z$, perpendiculaire au plan, ne recouvre aucune $\varphi_i$ : elle donne $\Phi_5$, non liante, vacante. $\Phi_6$, $\Phi_7$, $\Phi_8$ sont les combinaisons antiliantes.
### IV.2 — Interactions des OF du complexe d'aluminium $\mathrm{AlL_4}$ avec le ligand hydroxo $\mathrm{HO^-}$
### Q23
On prend l'axe O–H comme axe de quantification $\zeta$ de l'ion.
- $|E(\mathrm H\,1s)-E(\mathrm O\,2s)|=|-13{,}6+33{,}9|=20{,}3$ eV $>10$ eV : pas d'interaction ; $2s$(O) reste non liante.
- $|E(\mathrm H\,1s)-E(\mathrm O\,2p)|=4{,}0$ eV $<10$ eV : interaction possible, mais seule $2p_\zeta$ a un recouvrement non nul avec $1s$(H) ; elle forme $\sigma$ (liante, sous $-17{,}6$ eV) et $\sigma^*$ (antiliante, au-dessus de $-13{,}6$ eV). $2p_\xi$ et $2p_\eta$, perpendiculaires à l'axe, restent non liantes et dégénérées à $-17{,}6$ eV.
Diagramme et remplissage avec $6+1+1=8$ électrons de valence :
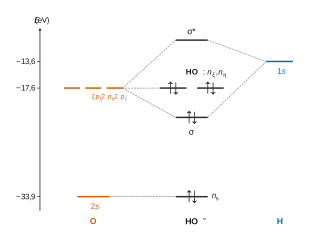
| OM | caractère | énergie | occupation |
|---|---|---|---|
| $\sigma^*$ | antiliante | $>-13{,}6$ eV | 0 |
| $n_\xi$, $n_\eta$ ($2p_\xi$, $2p_\eta$ de O) | non liantes | $-17{,}6$ eV | 4 |
| $\sigma$ ($2p_\zeta$ + $1s$) | liante | $<-17{,}6$ eV | 2 |
| $n_s$ ($2s$ de O) | non liante | $-33{,}9$ eV | 2 |
Indice de liaison 1. **Orbitales frontalières hautes occupées** : les deux OM non liantes dégénérées $2p_\xi$ et $2p_\eta$, purement centrées sur l'oxygène, chacune formée de deux lobes de signes opposés, perpendiculaires entre elles et à la liaison O–H (les deux doublets non liants « $p$ » de l'oxygène).
### Q24
Le complexe a 8 électrons de valence : $\Phi_1$ à $\Phi_4$ sont doublement occupées. Donc :
$$\text{HO}([\mathrm{AlL_4}])=\Phi_4\ (\text{non liante, sur les ligands}),\qquad \text{BV}([\mathrm{AlL_4}])=\Phi_5=3p_z(\mathrm{Al}).$$
L'interaction HO–HO (4 électrons) est déstabilisante ; l'interaction stabilisante à 2 électrons est :
$$\boxed{\text{HO de }\mathrm{HO^-}\ (2p\text{ non liante de O})\ \longrightarrow\ \text{BV }\Phi_5=3p_z\text{ de Al}}$$
$\mathrm{HO^-}$ arrive selon $Oz$ ; le recouvrement est axial (type $\sigma$) si la $2p$ non liante engagée est dirigée selon $Oz$, c'est-à-dire si la liaison O–H est perpendiculaire à $Oz$. Le lobe inférieur de $3p_z$(Al) et le lobe supérieur de la $2p_z$ de O se font face, de même signe (recouvrement en phase), H étant hors de l'axe (schéma a ci-dessous) :
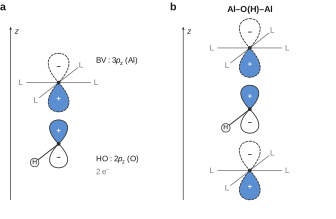
La paire d'électrons se stabilise dans l'OM liante Al–O formée : $\mathrm{HO^-}$ est un ligand $\sigma$-donneur, l'aluminium un accepteur.
### Q25
Avec O–H selon $Ox$, l'orbitale haute occupée $2p_z$ de l'oxygène a **deux lobes**, l'un vers $+z$, l'autre vers $-z$. Un complexe $[\mathrm{AlL_4}]$ placé de chaque côté sur l'axe $Oz$ présente sa BV $3p_z$ vacante : chacun des deux lobes recouvre la BV d'un aluminium. Il se forme une interaction à trois centres Al–O–Al stabilisante (schéma b de la question 24) pour les deux complexes ; le second doublet non liant ($2p_y$) reste disponible. Les deux doublets non liants haut placés de $\mathrm{HO^-}$ et le caractère bilobé de ses orbitales frontalières lui permettent de céder de la densité électronique à **deux** accepteurs à la fois : l'ion hydroxo est **pontant** ($\mu_2$). Chaque Al reçoit ainsi deux OH en *trans* (au-dessus et au-dessous du plan) et complète sa coordination octaédrique, d'où les chaînes $\cdots\mathrm{Al{-}OH{-}Al{-}OH}\cdots$ de la figure 5.
---
# Problème 2 — Synthèse de 1,3-oxazines
## Partie I — Formation d'un succinimide à partir de l'acide (+)-tartrique
### I.1 — Étude stéréochimique de l'acide (+)-tartrique
### Q26
Chaîne $\mathrm{HOOC{-}C^2H(OH){-}C^3H(OH){-}COOH}$ : C2 et C3 portent quatre groupes différents, ce sont deux centres stéréogènes.
Priorités CIP (identiques en C2 et C3) : $\mathrm{OH}>\mathrm{COOH}$ (C : O,O,O) $>\mathrm{CH(OH)COOH}$ (C : O,C,H) $>\mathrm H$.
Sur la figure 8, les deux OH sont en coin plein (vers l'observateur), les H vers l'arrière. En C2 (sommet bas du zigzag) : OH en bas, COOH en haut à gauche, C3 en haut à droite ; OH → COOH → C3 tourne dans le sens horaire : **R**. En C3 (sommet haut) : OH en haut, COOH en bas à droite, C2 en bas à gauche ; OH → COOH → C2 tourne dans le sens horaire : **R**.
$$\boxed{\text{acide }(2R,3R)\text{-2,3-dihydroxybutanedioïque}}$$
SMILES : `O=C(O)[C@H](O)[C@@H](O)C(=O)O`.
### Q27
Deux centres stéréogènes portant les mêmes substituants : $2^2=4$ combinaisons, dont deux identiques.
- $(2R,3R)$ et $(2S,3S)$ : images l'une de l'autre, non superposables (seul élément de symétrie : un axe $C_2$) : **couple d'énantiomères**, chiraux.
- $(2R,3S)\equiv(2S,3R)$ : plan de symétrie (conformation éclipsée) ou centre de symétrie (conformation décalée anti) : **composé méso**, achiral, diastéréoisomère des deux précédents.
$$\boxed{3\ \text{stéréoisomères de configuration}}$$
Représentations (même zigzag que la figure 8, chaîne HOOC–C2–C3–COOH, C2 en bas, C3 en haut) :
| Stéréoisomère | OH sur C2 (vers le bas) | OH sur C3 (vers le haut) | SMILES |
|---|---|---|---|
| $(2R,3R)$, acide (+)-tartrique | coin plein | coin plein | `O=C(O)[C@H](O)[C@@H](O)C(=O)O` |
| $(2S,3S)$ | coin hachuré | coin hachuré | `O=C(O)[C@@H](O)[C@H](O)C(=O)O` |
| $(2R,3S)$, méso | coin plein | coin hachuré | `O=C(O)[C@H](O)[C@H](O)C(=O)O` |
### Q28
La mention (+) signifie **dextrogyre** : la substance fait tourner le plan de polarisation d'une lumière polarisée rectilignement vers la droite (dans le sens horaire pour un observateur qui reçoit la lumière) ; son pouvoir rotatoire spécifique est positif. Ce signe se mesure (polarimètre, loi de Biot) et ne se déduit pas des descripteurs R/S.
- $(2S,3S)$, énantiomère, a un pouvoir rotatoire opposé : il est **lévogyre**, acide (−)-tartrique.
- Le composé méso est achiral : pouvoir rotatoire nul, il est optiquement inactif et ne reçoit aucune mention.
### I.2 — Transformation de l'acide (+)-tartrique
### Q29
Double **estérification de Fischer** : acide (+)-tartrique dans l'**éthanol en large excès** (solvant), avec une **quantité catalytique d'acide fort** (APTS ou $\mathrm{H_2SO_4}$ concentré), à reflux :
$$\mathrm{HOOC{-}CH(OH){-}CH(OH){-}COOH}+2\,\mathrm{EtOH}\ \rightleftharpoons\ \mathrm{EtOOC{-}CH(OH){-}CH(OH){-}COOEt}+2\,\mathrm{H_2O}.$$
La réaction est lente (catalyse acide) et équilibrée (constante voisine de 1) ; l'excès d'éthanol déplace l'équilibre. Les centres stéréogènes ne sont pas touchés : le tartrate de diéthyle est $(2R,3R)$.
**Dean-Stark.** On élimine l'eau formée pour déplacer l'équilibre. Il faut pour cela un solvant :
1. non miscible à l'eau et formant avec elle un **hétéroazéotrope** de température d'ébullition inférieure à celle du milieu, pour entraîner l'eau à la distillation ;
2. **moins dense que l'eau**, pour que l'eau condensée décante au fond du tube gradué (où on la soutire ou la mesure) pendant que le solvant reflue dans le ballon.
Exemples : toluène, cyclohexane. L'éthanol seul, miscible à l'eau, ne convient pas ; en présence de toluène, une partie de l'éthanol distille aussi et passe dans la phase aqueuse du piège, il faut donc l'employer en excès suffisant. Le volume d'eau recueilli permet de suivre l'avancement.
### Q30
Les deux groupes OH sont devenus OBn : les fonctions créées sont deux fonctions **éther-oxyde** (éthers de benzyle) ; c'est une synthèse de Williamson, qui protège les deux alcools.
**Rôle de NaH** : base forte, non nucléophile, qui déprotone les alcools en alcoolates :
$$\mathrm{ROH}+\mathrm{H^-}\longrightarrow\mathrm{RO^-}+\mathrm{H_2(g)},\qquad K^\circ=10^{pK_a(\mathrm{H_2/H^-})-pK_a(\mathrm{ROH})}\approx10^{35-17}=10^{18}.$$
La réaction est totale et irréversible (départ de $\mathrm{H_2}$) ; l'alcoolate, chargé, est bien plus nucléophile que l'alcool.
### Q31
Le DMF (*N,N*-diméthylformamide, $\mathrm{HCON(CH_3)_2}$) est le **solvant** de la réaction.
- **Polaire** : moment dipolaire élevé ($3{,}85$ D, liaison C=O polarisée et conjuguée au doublet de l'azote) : il solvate bien les ions, en particulier le cation $\mathrm{Na^+}$ par le doublet de l'oxygène.
- **Dissociant** : permittivité relative élevée ($\varepsilon_r=38$) : les paires d'ions $\mathrm{RO^-,Na^+}$ sont dissociées.
- **Aprotique** : aucun H lié à un hétéroatome. Il ne réagit ni avec NaH ni avec l'alcoolate (un solvant protique serait déprotoné et détruirait la base). Ne formant pas de liaisons hydrogène, il solvate peu l'anion alcoolate, qui reste très nucléophile : la $\mathrm{S_N2}$ sur BnBr est accélérée.
### Q32
**Étape 1, acide-base (×2).** Une flèche part du doublet de $\mathrm{H^-}$ vers l'hydrogène du groupe OH ; une seconde flèche part du doublet de la liaison O–H vers l'oxygène : on obtient $\mathrm{RO^-}$, $\mathrm{Na^+}$ et $\mathrm{H_2}$.
**Étape 2, $\mathrm{S_N2}$ (×2).** Une flèche part d'un doublet non liant de $\mathrm{O^-}$ vers le carbone $\mathrm{CH_2}$ du bromure de benzyle, attaqué du côté opposé au brome ; une flèche part du doublet de la liaison C–Br vers Br. Acte élémentaire unique, état de transition où O, C et Br sont alignés (deux liaisons partielles O···C···Br) :
$$\mathrm{RO^-}+\mathrm{PhCH_2{-}Br}\longrightarrow\mathrm{RO{-}CH_2Ph}+\mathrm{Br^-}.$$
Carbone primaire et benzylique (état de transition stabilisé), bon nucléofuge $\mathrm{Br^-}$ : $\mathrm{S_N2}$ rapide.
**Activité optique.** Aucune liaison des centres stéréogènes n'est rompue (on rompt O–H, la substitution a lieu sur le carbone de BnBr) : les configurations sont conservées et **1** est le (2R,3R)-2,3-bis(benzyloxy)butanedioate de diéthyle, SMILES `CCOC(=O)[C@H](OCc1ccccc1)[C@@H](OCc1ccccc1)C(=O)OCC`. Il n'a ni plan ni centre de symétrie (seulement un axe $C_2$) : il est chiral, obtenu énantiopur à partir de l'acide (+)-tartrique. **Le composé 1 est optiquement actif.**
### Q33
**1** : $\mathrm{EtOOC{-}CH(OBn){-}CH(OBn){-}COOEt}$, 26 H ; l'axe $C_2$ rend les deux moitiés équivalentes, d'où cinq groupes de protons.
| $\delta$ (ppm) | Intégration | Multiplicité | Attribution | Justification |
|---|---|---|---|---|
| 1,16 | 6 H | triplet, $J=7{,}2$ Hz | 2 × $\mathrm{CH_3}$ des groupes éthyle | 2 H voisins ($\mathrm{CH_2}$) : $n+1=3$ ; zone $-\mathrm{CH{-}C-}$ |
| 4,12 | 4 H | quadruplet, $J=7{,}2$ Hz | 2 × $\mathrm{O{-}CH_2{-}CH_3}$ | 3 H voisins ; même $J$ que le triplet (couplage mutuel) ; déblindés par l'oxygène de l'ester |
| 4,37 | 2 H | singulet | 2 × CH (C2, C3) | les deux H sont équivalents (axe $C_2$) : pas de couplage observable entre eux, aucun autre voisin ; déblindés par OBn et l'ester |
| 4,60 | 4 H | singulet | 2 × $\mathrm{O{-}CH_2{-}Ph}$ | aucun H sur les atomes voisins (O, carbone aromatique quaternaire) ; déblindés par O et le cycle |
| 7,30 | 10 H | multiplet | 2 × $\mathrm{C_6H_5}$ | protons aromatiques de déplacements voisins couplés entre eux |
(Les deux H d'un même $\mathrm{OCH_2Ph}$ sont diastéréotopes ; leur différence de déplacement n'est pas résolue ici.)
### I.3 — Formation du succinimide 4
### Q34
Le traitement d'un ester par la lithine en milieu hydroalcoolique est une **saponification** (hydrolyse basique des esters) : addition de $\mathrm{HO^-}$ sur le carbonyle, élimination de $\mathrm{EtO^-}$, puis déprotonation totale de l'acide formé (étape qui rend la réaction totale). L'acidification donne le diacide.
Contrôle : $\mathbf 1=\mathrm{C_{22}H_{26}O_6}$ ($386\ \mathrm{g\,mol^{-1}}$ ; 5 g = 13 mmol) ; remplacer deux Et par deux H donne $\mathrm{C_{18}H_{18}O_6}$ ($330\ \mathrm{g\,mol^{-1}}$ ; 4,27 g = 13 mmol, rendement quasi quantitatif).
**2** : acide (2R,3R)-2,3-bis(benzyloxy)butanedioïque, formule topologique spatiale identique à celle de la figure 8 en remplaçant chaque OH des carbones 2 et 3 par OBn (coins pleins) ; SMILES `OC(=O)[C@H](OCc1ccccc1)[C@@H](OCc1ccccc1)C(=O)O`. Les centres stéréogènes ne sont pas touchés.
### Q35
**Mélange éthanol/eau.** Le composé **1**, peu polaire (deux benzyles, deux éthyles), est insoluble dans l'eau ; $\mathrm{LiOH}$, ionique, n'est soluble que dans l'eau, qui est aussi le réactif de l'hydrolyse. L'éthanol, miscible à l'eau, dissout **1** : le mélange donne un milieu **homogène** où les deux réactifs se rencontrent. L'éthanol est l'alcool libéré par la saponification, ce qui évite toute transestérification parasite.
**Élimination de l'éthanol avant acidification.**
1. L'extraction qui suit exige deux phases non miscibles ; l'éthanol, miscible à l'eau et à l'éthanoate d'éthyle, gênerait la séparation des phases et retiendrait une partie du diacide en phase aqueuse.
2. En milieu acide, en présence d'éthanol, le diacide pourrait être partiellement ré-estérifié.
### Q36
**Acidification.** En fin de saponification, le produit est le dicarboxylate de lithium, ionique, soluble dans l'eau et non extractible par l'éthanoate d'éthyle. À pH 2, inférieur de plus d'une unité aux $pK_a$ des acides carboxyliques (3 à 5), la forme prédominante est le **diacide neutre**, soluble dans la phase organique.
**4 × 100 mL plutôt que 1 × 400 mL.** Soit $K=c_{\rm org}/c_{\rm aq}$ le coefficient de partage, $V_a$ le volume aqueux, $V$ le volume total de solvant. Fraction restant en phase aqueuse après une extraction avec $V$ :
$$f_1=\frac{1}{1+KV/V_a};$$
après $n$ extractions de $V/n$ chacune :
$$f_n=\left(\frac{1}{1+KV/(nV_a)}\right)^n.$$
Comme $\left(1+\frac{x}{n}\right)^n=1+x+\binom n2\frac{x^2}{n^2}+\dots>1+x$ pour $n\ge2$ et $x=KV/V_a>0$ :
$$\boxed{f_n<f_1}$$
À volume total égal, plusieurs extractions successives récupèrent davantage de produit (exemple hypothétique : $K=3$, $V_a=40$ mL, $V=400$ mL : $f_1\approx3\ \%$, $f_4\approx0{,}02\ \%$).
### Q37
Le lavage à l'eau salée saturée :
- **diminue la quantité d'eau dissoute dans la phase organique** (l'éthanoate d'éthyle dissout quelques pour cent d'eau) : l'eau passe vers la phase aqueuse très concentrée en ions fortement hydratés ; c'est un pré-séchage avant $\mathrm{MgSO_4}$ ;
- **diminue la solubilité des composés organiques dans la phase aqueuse** (relargage) : le composé **2** reste en phase organique ;
- facilite la décantation (densité plus élevée de la phase aqueuse, moins d'émulsions).
Un lavage à l'eau pure ferait l'inverse : il extrairait une partie du diacide **2**, polaire et partiellement soluble dans l'eau (ainsi qu'un peu d'éthanoate d'éthyle), et chargerait la phase organique en eau.
### Q38
Pour $\mathrm{C_{18}H_{16}O_5}$ :
$$\boxed{n_i=\frac{2\times18+2-16}{2}=11}$$
Deux cycles benzéniques (2 × 4), deux C=O (2) et un cycle (1) : $8+2+1=11$. $\mathbf{2bis}=\mathbf 2-\mathrm{H_2O}$ : c'est l'anhydride cyclique à cinq chaînons formé par déshydratation intramoléculaire du diacide 1,4.
**2bis** : (3R,4R)-3,4-bis(benzyloxy)oxolane-2,5-dione (anhydride bis(benzyloxy)succinique) ; cycle à cinq atomes O1–C2(=O)–C3H(OBn)–C4H(OBn)–C5(=O)–O1, les deux OBn en relation ***trans*** (l'un en coin plein, l'autre en coin hachuré quand le cycle est dessiné dans le plan, comme dans **3**), configurations héritées de **2**. SMILES (sans stéréochimie) : `O=C1OC(=O)C(OCc2ccccc2)C1OCc1ccccc1`.
### Q39
Pour passer de **2bis** à l'imide **4** ($\mathrm{N{-}H}$), on utilise l'**ammoniac** $\mathrm{NH_3}$ : addition nucléophile de $\mathrm{NH_3}$ sur un carbonyle de l'anhydride, élimination du carboxylate (amide-acide), puis cyclodéshydratation par chauffage en imide.
Forme commerciale la plus adaptée : l'**ammoniac anhydre** (gaz liquéfié), plutôt que l'ammoniaque à 25 % (solution aqueuse). L'eau hydrolyserait l'anhydride en diacide **2** (réaction concurrente) et défavoriserait l'étape finale de cyclisation, qui libère de l'eau.
### Q40
La 4-méthoxybenzylamine (PMB-$\mathrm{NH_2}$) présente plusieurs avantages :
- **manipulation et sécurité** : liquide (densité 1,05 ; $\theta_{\rm éb}=236\ ^\circ$C), facile à prélever et à doser, non volatile au reflux du dichlorométhane, seulement corrosive ; l'ammoniac anhydre est un gaz liquéfié ($\theta_{\rm éb}=-33\ ^\circ$C), inflammable, toxique, corrosif et dangereux pour l'environnement, difficile à introduire en quantité contrôlée ;
- **réactivité** : amine primaire plus nucléophile que $\mathrm{NH_3}$ (effet donneur du groupe benzyle) et soluble dans $\mathrm{CH_2Cl_2}$ : l'aminolyse puis la cyclisation se font dans des conditions douces, en milieu anhydre et homogène ;
- **stratégie** : l'azote ne porte qu'un seul H après la première acylation et ne peut former que l'imide $N$-substitué **3**, lipophile et facile à purifier ; le groupe 4-méthoxybenzyle est un **groupe protecteur amovible** de l'azote (sa coupure, oxydante ou en milieu acide, passe par un cation 4-méthoxybenzyle stabilisé par le doublet de l'oxygène en *para*), ce qui permet l'étape **3 → 4**.
## Partie II — Formation de 1,3-oxazines
### II.1 — Tentative de transformation du succinimide 4 en composé 7
### Q41
Activer la nucléophilie de **4**, c'est le **déprotoner** sur l'azote : le N–H d'un imide est assez acide ($pK_a\approx9$–10) car la base conjuguée est stabilisée par les deux carbonyles. Il faut une base assez forte et non nucléophile.
- $\mathrm{H_2SO_4}$, APTS : acides, exclus.
- Pyridine ($pK_a$ du pyridinium $\approx5$) : trop faible, $K^\circ\approx10^{5-10}=10^{-5}$.
- NaOH : $\mathrm{HO^-}$ est nucléophile et ouvrirait l'imide (hydrolyse) ; de plus, eau incompatible.
- $\mathrm{CH_3MgBr}$ : base très forte mais aussi nucléophile vis-à-vis des carbonyles de l'imide.
- **NaH** : base très forte ($pK_a(\mathrm{H_2/H^-})=35$), non nucléophile, déprotonation totale et irréversible (départ de $\mathrm{H_2}$).
$$\boxed{\mathbf{R1}=\mathrm{NaH}}$$
### Q42
**4bis** : anion imidure, l'azote du cycle porte la charge $-1$ et deux doublets non liants, de part et d'autre de deux C=O.
Formes mésomères limites :
- (a) charge négative sur N, deux C=O ;
- (b) flèche du doublet de N vers la liaison N–C2, flèche du doublet $\pi$ de C2=O vers O : $\mathrm{N{=}C2{-}O^-}$, charge sur l'oxygène de C2 ;
- (c) même chose vers l'autre carbonyle : $\mathrm{N{=}C5{-}O^-}$, charge sur l'oxygène de C5.
La charge est délocalisée sur N et les deux O (plus électronégatifs) ; (b) et (c) sont équivalentes. Cette forte stabilisation de la base conjuguée explique l'acidité du N–H, très supérieure à celle d'une amine ($pK_a\approx36$), et la formation aisée de **4bis**.
### Q43
$$\boxed{\mathbf{R2}=\text{bromure d'allyle, } \mathrm{CH_2{=}CH{-}CH_2{-}Br}\ (\text{3-bromoprop-1-ène})}$$
$\mathrm{S_N2}$ de l'azote de **4bis** sur le carbone primaire allylique, nucléofuge $\mathrm{Br^-}$, dans le DMF. **5** : 1-allyl-(3R,4R)-3,4-bis(benzyloxy)pyrrolidine-2,5-dione.
### Q44
- Bande large à $3\,340\ \mathrm{cm^{-1}}$ : élongation **O–H** de l'alcool (hémiaminal) formé par réduction d'un carbonyle ; la largeur traduit les liaisons hydrogène.
- Bande intense vers $1\,675\ \mathrm{cm^{-1}}$ : élongation **C=O** du lactame (amide) restant ; nombre d'onde bas car la conjugaison avec le doublet de l'azote affaiblit la liaison C=O.
Une seule bande C=O : un seul carbonyle de l'imide a été réduit. (La C=C terminale, vers $1\,640\ \mathrm{cm^{-1}}$, donne une bande faible.)
### Q45
**8** : 1-allylpyrrolidine-2,5-dione, `C=CCN1C(=O)CCC1=O` ; **9** : 1-allyl-5-éthoxypyrrolidin-2-one, `C=CCN1C(=O)CCC1OCC`.
**Étape 1 : réduction ($\mathrm{NaBH_4}$, MeOH, 0 °C) puis hydrolyse.**
1. Addition nucléophile : flèche du doublet d'une liaison B–H de $\mathrm{BH_4^-}$ vers le carbone d'un C=O de l'imide ; flèche du doublet $\pi$ C=O vers O. On obtient un alcoolate.
2. Hydrolyse : flèche d'un doublet de $\mathrm{O^-}$ vers un H de l'eau (ou du méthanol), flèche du doublet O–H vers O. On obtient l'hydroxylactame (hémiaminal) `C=CCN1C(=O)CCC1O`.
**Étape 2 : APTS, EtOH, 0 °C, puis hydrolyse.**
3. Protonation de l'OH : flèche d'un doublet de O vers le H de l'APTS ; on obtient $\mathrm{{-}OH_2^+}$, bon nucléofuge.
4. Départ d'eau assisté par l'azote : flèche du doublet non liant de N vers la liaison N–C, flèche du doublet C–O vers O ; il se forme l'ion ***N*-acyliminium** `C=CC[N+]1=CCCC1=O` ($\mathrm{C^+{-}N}\leftrightarrow\mathrm{C{=}N^+}$, la forme iminium, où tous les atomes ont leur octet, est prépondérante).
5. Addition nucléophile de l'éthanol : flèche d'un doublet de O de EtOH vers le carbone de l'iminium, flèche du doublet $\pi$ C=N vers N. On obtient un ion oxonium.
6. Déprotonation (hydrolyse finale) : l'oxonium cède son proton (à l'eau ou à l'ion tosylate), ce qui régénère le catalyseur et donne **9** (racémique, le nouveau centre est formé par attaque sur un cation plan).
### II.2 — Formation du précurseur de l'oxa-Michael
### Q46
**10** est obtenu par silylation de l'hydroxylactame issu de **5** : $\mathrm{ROH}+\mathrm{TBSCl}\to\mathrm{ROTBS}+\mathrm{HCl}$.
Rôle de l'imidazole :
- **base** : il capte HCl (formation de chlorure d'imidazolium), $pK_a(\mathrm{ImdH^+/Imd})=6{,}9$ : réaction quantitative avec un acide fort ; le milieu ne devient pas acide (l'éther silylé et l'hémiaminal sont sensibles aux acides) ;
- **catalyseur nucléophile** : il attaque d'abord le silicium de TBSCl et forme un ion *N*-silylimidazolium, plus électrophile ; l'alcool réagit ensuite sur cet intermédiaire en libérant l'imidazole.
**Site responsable** : l'azote de type pyridine ($\mathrm{{=}N{-}}$, position 3). Son doublet non liant occupe une orbitale $sp^2$ dans le plan du cycle, orthogonale au système $\pi$, et n'appartient pas au sextet aromatique : il est disponible. Le doublet de l'azote N–H (type pyrrole) participe à l'aromaticité et n'est ni basique ni nucléophile.
### Q47
Intérêt du 9-BBN par rapport à $\mathrm{BH_3}$ :
- une seule liaison B–H : une seule hydroboration par réactif, pas de trialkylborane ni de mélange ;
- **chimiosélectivité** : $\mathrm{BH_3}$ réduit aussi les amides ; le 9-BBN, encombré, réagit sélectivement avec l'alcène terminal sans toucher le lactame ;
- **régiosélectivité** accrue : addition *syn* de B–H, le bore (encombré) se fixant sur le carbone terminal le moins substitué (anti-Markovnikov) ;
L'oxydation par $\mathrm{H_2O_2}/\mathrm{NaOH}$ remplace C–B par C–OH. **11** : alcool primaire, la chaîne $\mathrm{N{-}CH_2{-}CH{=}CH_2}$ de **10** devenant $\mathrm{N{-}CH_2{-}CH_2{-}CH_2{-}OH}$, le reste de la molécule (lactame, deux OBn, OTBS, configurations) inchangé : 3,4-bis(benzyloxy)-1-(3-hydroxypropyl)-5-(*tert*-butyldiméthylsilyloxy)pyrrolidin-2-one, SMILES sans stéréochimie `OCCCN1C(=O)C(OCc2ccccc2)C(OCc2ccccc2)C1O[Si](C)(C)C(C)(C)C`.
### Q48
Bilan : $\mathrm{N{-}(CH_2)_3{-}OH}$ (11) → $\mathrm{N{-}CH_2{-}CH_2{-}CH{=}CH{-}CO{-}CH_3}$ (12) : trois carbones ajoutés (propanone) et une énone conjuguée *E*.
1. **Oxydation ménagée** de l'alcool primaire en aldéhyde par $\mathrm{CrO_3}$/pyridine (et non $\mathrm{H_2CrO_4}/\mathrm{H_2SO_4}$, qui donnerait l'acide carboxylique en milieu acide destructeur pour l'éther silylé) : $\mathrm{R{-}CH_2OH}\to\mathrm{R{-}CHO}$, avec $\mathrm R=\mathrm{N{-}CH_2CH_2{-}}$.
2. **Aldolisation croisée dirigée** : déprotonation totale de la propanone par le LDA (diisopropylamidure de lithium) dans le THF à $-78\ ^\circ$C ($pK_a$ 22 contre 36 : $K^\circ\approx10^{14}$), puis addition lente de l'aldéhyde ; l'énolate s'additionne sur le carbonyle de l'aldéhyde ; hydrolyse : cétol $\mathrm{R{-}CH(OH){-}CH_2{-}CO{-}CH_3}$. L'aldéhyde ne rencontre pas de base libre, ce qui évite son autocondensation.
3. **Crotonisation** : chauffage en milieu basique (mécanisme E1cB : déprotonation en $\alpha$ de la cétone, départ de $\mathrm{HO^-}$), formation de la double liaison conjuguée de configuration *E* (la plus stable) : $\mathrm{R{-}CH{=}CH{-}CO{-}CH_3}$, c'est **12**.
### II.3 — Réaction de formation de 1,3-oxazine selon une oxa-Michael
### Q49
Produit : **2-(3-oxobutyl)cyclopentane-1,3-dione**, SMILES `CC(=O)CCC1C(=O)CCC1=O` (le carbone 2 de la dione, situé entre les deux C=O, est lié au carbone terminal de la chaîne $\mathrm{CH_2{-}CH_2{-}CO{-}CH_3}$).
**Conditions.** La dione est acide ($pK_a=8{,}9$) : une **base modérée en quantité catalytique** suffit (hydroxyde ou alcoolate de sodium catalytique, ou une amine tertiaire telle que la triéthylamine), dans un **solvant protique** (eau, méthanol ou éthanol) qui reprotone l'énolate intermédiaire et régénère la base, à température ambiante. On évite une base forte en excès et le chauffage, qui provoqueraient la polymérisation de la butènone, son autocondensation et l'aldolisation intramoléculaire suivante (annélation de Robinson).
**Mécanisme.**
1. Déprotonation : flèche d'un doublet de la base vers le H du carbone 2 de la dione, flèche du doublet C–H vers C2 ; l'énolate formé est stabilisé par délocalisation sur les deux C=O (charge sur C2, O1, O3).
2. Addition conjuguée (1,4) : flèche du doublet de C2 de l'énolate vers le carbone $\beta$ terminal de la butènone ($\mathrm{CH_2{=}}$), flèche du doublet $\pi$ C=C vers la liaison C–C(=O), flèche du doublet $\pi$ C=O vers O : on obtient l'énolate de la cétone (le carbone $\beta$ est électrophile, cf. $\mathrm{C{=}C{-}C{=}O}\leftrightarrow\mathrm{{}^+C{-}C{=}C{-}O^-}$).
3. Protonation : l'énolate prend un proton au solvant (sur le carbone), donnant la cétone et régénérant la base.
### Q50
Le fluorure coupe la liaison Si–O et libère l'alcoolate porté par le carbone voisin de l'azote ; celui-ci s'additionne sur le carbone $\beta$ de l'énone (oxa-Michael intramoléculaire), formant le cycle à six chaînons O–C–N–C–C–C de la 1,3-oxazine. Le carbone $\beta$ attaqué devient un **nouveau centre stéréogène** (O, H, $\mathrm{CH_2COCH_3}$, $\mathrm{CH_2}$ du cycle), formé par attaque sur l'une ou l'autre face de la double liaison plane.
**13** : bicycle pyrrolidinone–oxazinane accolés par la liaison N–C (lactame à cinq chaînons et 1,3-oxazinane à six chaînons), SMILES sans stéréochimie `O=C1N2CCC(CC(C)=O)OC2C(OCc2ccccc2)C1OCc1ccccc1`. Sur la figure 14 : OBn en $\alpha$ du carbonyle en coin plein, l'autre OBn en coin hachuré, H du carbone de jonction N–CH–O en coin plein, chaîne $\mathrm{CH_2COCH_3}$ en coin hachuré.
**Stéréoisomère susceptible de se former** : l'**épimère de 13 au carbone porteur du groupe 2-oxopropyle**. Il se dessine comme **13** en conservant à l'identique les trois autres centres (deux C–OBn et C–H de jonction), mais avec la liaison vers $\mathrm{CH_2COCH_3}$ en coin plein au lieu du coin hachuré.
Les deux composés ont quatre centres stéréogènes dont trois de même configuration : ils ne sont pas images l'un de l'autre, ce sont des **diastéréoisomères** (épimères). Leurs propriétés physiques (températures de changement d'état, solubilités, polarité, rétention en chromatographie) sont différentes :
$$\boxed{\text{oui, on peut les séparer par des méthodes physiques (chromatographie sur colonne, recristallisation).}}$$
Aide sur le corrigé
Connectez-vous pour demander une explication.