Chimie
Agro-VétoBCPST2026
Cherchez d'abord seul. En cas de blocage, ouvrez une indication, réessayez, puis seulement la solution.
# Agro-Véto BCPST — Chimie 2026 · Corrigé guidé
*Corrigé rédigé par IA (La Belle Copie), non officiel. Signalez toute erreur.*
## Présentation du sujet
**Thème.** « La chimie des fruits & légumes » : cinq végétaux (pomme, guarana, carotte, céleri, mûre) servent de fil conducteur à un sujet de chimie générale et organique. Épreuve de 3 heures, calculatrice autorisée, 44 questions. Toutes les données sont regroupées en fin d'énoncé : potentiels standard, enthalpies de formation, p$K_a$ dont trois acides aminés, pictogrammes, pouvoir rotatoire, tables RMN et IR, formules de propagation des incertitudes et code Python Monte-Carlo en annexe.
**Découpage.**
| Partie | Questions | Contenu | Notions du programme |
|---|---|---|---|
| I.A | Q1–Q6 | Diagramme $E$–pH du 4-méthylcatéchol, oxydation par $\mathrm{O_2}$ | demi-équations, Nernst, lecture de diagramme, constante d'équilibre redox |
| I.B | Q7–Q14 | Cinétique de la polyphénol oxydase | vitesse de réaction, mécanisme, AEQS, pré-équilibres rapides, linéarisation, diagrammes de prédominance |
| II.A | Q15–Q18 | Extraction de la caféine par l'eau chaude | loi de Hess, $\Delta_rG^\circ$, $K_s$, solubilité, van't Hoff |
| II.B | Q19–Q27 | Dosage de la caféine : titrage en milieu organique, puis spectrofluorimétrie | acide-base hors de l'eau, constante de réaction, dosage, incertitudes-types, étalonnage, résidus, lecture de code |
| III.A | Q28–Q32 | Bioréduction énantiosélective de l'acétophénone | CIP, loi de Biot, excès énantiomérique, sélectivité enzymatique |
| III.B | Q33–Q44 | Deux synthons de la vitamine E | acétal, acylation, hydrolyse d'acétal, saponification, IR, Lewis, $\mathrm{S_N2}$, tosylates, RMN, organométalliques, stéréochimie, stratégie de synthèse |
**Difficulté et longueur.** Le sujet est long mais très progressif. Beaucoup de questions sont des applications directes du cours : Q1, Q4, Q5, Q7, Q15, Q16, Q20, Q21, Q28, Q33, Q34 et Q39. Elles sont à sécuriser dans l'ordre où on les rencontre. Les questions qui demandent le plus de rédaction sont Q10 (calcul littéral), Q11 (régression), Q14 (synthèse argumentée), Q35–Q36 (mécanismes complets) et Q44 (stratégie ouverte).
**Gestion du temps.** Les trois parties sont indépendantes. Une répartition raisonnable est d'environ 65 min pour la partie I, 50 min pour la II et 65 min pour la III. Dans la partie I, les questions s'enchaînent (Q5 → Q7 → Q8, Q9 → Q10 → Q11 → Q12 → Q13), mais l'énoncé donne les résultats intermédiaires (1), (2) et (3) : on peut toujours repartir.
---
## Partie I.A — Aspect thermodynamique du brunissement des pommes
On étudie le couple quinone / 4-méthylcatéchol dans l'eau : demi-équation, diagramme $E$–pH superposé à celui de l'eau, puis constante de la réaction avec le dioxygène. Il faut surtout savoir lire les pentes des frontières.
### Question 1
> [!INDICATION]
> Comparer les formules brutes de $\mathrm{H_2A}$ et de Q : qu'est-ce qui a été perdu ?
> [!INDICATION]
> Équilibrer en milieu acide (H⁺ et électrons), puis repérer de quel côté de la demi-équation figurent les électrons.
#### Solution
$\mathrm{H_2A}$ ($\mathrm{C_7H_8O_2}$) et Q ($\mathrm{C_7H_6O_2}$) diffèrent de deux atomes H, c'est-à-dire de 2 H⁺ et 2 e⁻ :
$$\boxed{\mathrm{Q_{(aq)}} + 2\,\mathrm{H^+_{(aq)}} + 2\,\mathrm{e^-} = \mathrm{H_2A_{(aq)}}}$$
Q capte les électrons, c'est l'**oxydant**, et $\mathrm{H_2A}$ est le **réducteur**. Un antioxydant s'oxyde à la place des molécules qu'il protège. Réducteur, $\mathrm{H_2A}$ cède ses électrons aux oxydants du milieu ($\mathrm{O_2}$, radical hydroxyle) : il protège les biomolécules en se sacrifiant, et la quinone brune formée en est la trace visible. **$\mathrm{H_2A}$ est bien un antioxydant.**
> [!PIEGE]
> « Antioxydant » ne veut pas dire « oxydant ». C'est un **réducteur** sacrificiel, qui s'oxyde à la place des autres espèces.
### Question 2
> [!INDICATION]
> Comparer la stabilité des **bases conjuguées** plutôt que celle des acides.
> [!INDICATION]
> Quelle est la différence de nature entre un oxygène porté par un carbone aromatique et un oxygène porté par un carbone d'un cycle saturé ?
#### Solution
Plus la base conjuguée est stabilisée, plus l'acide est fort.
- La première acidité du 4-méthylcatéchol est celle d'un **phénol**. Dans le phénolate, la charge négative de l'oxygène est **délocalisée par mésomérie** dans le cycle aromatique : trois formes limites portent la charge sur les carbones en ortho et en para. La liaison hydrogène intramoléculaire avec l'OH voisin stabilise encore l'anion.
- Le *cis*-cyclohexane-1,2-diol est un **alcool** : ses OH sont portés par des carbones tétragonaux d'un cycle saturé. L'alcoolate n'a aucun système $\pi$ pour délocaliser sa charge, qui reste localisée sur l'oxygène.
$$\boxed{\mathrm pK_{a1} = 9{,}23 \ll 14{,}50 \text{ : le phénolate est stabilisé par délocalisation, l'alcoolate ne l'est pas}}$$
> [!METHODE]
> Pour comparer des acidités, on écrit les bases conjuguées et on cherche ce qui stabilise leur charge : mésomérie, effets inductifs, liaison hydrogène, solvatation.
> [!PIEGE]
> Le mot « cycle » ne suffit pas : un cycle saturé ne délocalise rien. Il faut un système $\pi$ conjugué avec l'atome qui porte la charge.
### Question 3
> [!INDICATION]
> Classer les espèces selon le nombre d'oxydation : où se trouve la forme oxydée ?
> [!INDICATION]
> Une frontière verticale sépare deux formes acido-basiques. Lire son abscisse et la comparer aux p$K_a$ fournis.
#### Solution
Dans le diagramme, la forme oxydée occupe les hauts potentiels. Les formes les plus déprotonées occupent les pH élevés.
- **C** (au-dessus de la frontière oblique) : forme oxydée, **Q**.
- **A** (sous la frontière oblique, pH < 9,2) : forme réduite protonée, **$\mathrm{H_2A}$**.
- **B** (sous la frontière oblique, pH > 9,2) : forme réduite monodéprotonée, **$\mathrm{HA^-}$**.
$$\boxed{\mathbf A = \mathrm{H_2A},\quad \mathbf B = \mathrm{HA^-},\quad \mathbf C = \mathrm Q}$$
La verticale est à pH ≈ 9,2, soit p$K_{a1}$ = 9,23, comme l'impose la convention de concentrations égales aux frontières. La seconde acidité est hors du diagramme.
### Question 4
> [!INDICATION]
> Écrire la relation de Nernst du couple de Q1, en gardant $[\mathrm H^+]$ dans le logarithme.
> [!INDICATION]
> Appliquer la convention de frontière de la légende de la figure 2. Pour commenter, comparer une ordonnée et une pente lues sur la figure.
#### Solution
$$E = E^\circ + \frac{0{,}06}{2}\log\frac{[\mathrm Q][\mathrm H^+]^2}{[\mathrm{H_2A}]\,c^{\circ2}} = E^\circ + 0{,}03\log\frac{[\mathrm Q]}{[\mathrm{H_2A}]} - 0{,}06\,\mathrm{pH}$$
Avec $[\mathrm Q] = [\mathrm{H_2A}]$ à la frontière :
$$\boxed{E_{A/C} = 0{,}53 - 0{,}06\,\mathrm{pH}\ \ (\mathrm V)}$$
Sur la figure 2, le trait plein part de 0,53 V à pH 0 (juste au-dessus de 0,5). Il coupe $E = 0$ vers pH 8,8 ($0{,}53/0{,}06 = 8{,}8$) et vaut environ −0,02 V à pH 9,23. La droite est parallèle aux frontières de l'eau. **Accord avec la figure.**
> [!PIEGE]
> Le facteur $0{,}06/2$ multiplie $\log[\mathrm H^+]^2$ : la pente est −0,06 V par unité de pH, pas −0,03. La pente vaut $-0{,}06\,m/n$, où $m$ est le nombre de H⁺ et $n$ le nombre d'électrons.
> [!JURY]
> « Commenter l'adéquation » demande des valeurs lues sur la figure (ordonnée à l'origine, pente ou point particulier), pas seulement l'adjectif « cohérent ».
### Question 5
> [!INDICATION]
> Repérer sur la figure 2 deux espèces dont les domaines sont disjoints à pH 4,5.
> [!INDICATION]
> Combiner les deux demi-équations pour éliminer les électrons, puis écrire l'égalité des potentiels à l'équilibre pour obtenir $\log K^\circ$.
#### Solution
Le domaine de $\mathrm{O_2}$ (au-dessus de $1{,}23 - 0{,}06\,\mathrm{pH}$) et celui de $\mathrm{H_2A}$ (domaine A) sont disjoints : ces deux espèces réagissent.
$$\mathrm{O_2} + 4\mathrm H^+ + 4\mathrm e^- = 2\mathrm{H_2O}\qquad 2\times(\mathrm{H_2A} = \mathrm Q + 2\mathrm H^+ + 2\mathrm e^-)$$
$$\boxed{2\,\mathrm{H_2A_{(aq)}} + \mathrm{O_{2(g)}} = 2\,\mathrm{Q_{(aq)}} + 2\,\mathrm{H_2O_{(\ell)}}}$$
À l'équilibre, les deux potentiels de Nernst sont égaux. Avec $n = 4$ :
$$\log K^\circ = \frac{4\,(1{,}23 - 0{,}53)}{0{,}06} = 46{,}7\qquad\Rightarrow\qquad\boxed{K^\circ = 10^{46{,}7} \approx 5\times10^{46}}$$
La réaction est **totale** : le brunissement est thermodynamiquement inévitable, et seule sa vitesse peut être limitée.
> [!METHODE]
> $\log K^\circ = n\,(E^\circ_{\rm ox} - E^\circ_{\rm red})/0{,}06$, où $n$ est le nombre d'électrons échangés **dans l'équation écrite**. Changer les coefficients de l'équation change $n$ et $K^\circ$.
### Question 6
> [!INDICATION]
> Que deviennent, quand le pH baisse, les deux frontières qui délimitent les domaines de $\mathrm{O_2}$ et de $\mathrm{H_2A}$ ?
> [!INDICATION]
> Comparer leurs pentes, et se rappeler de quoi dépend $K^\circ$.
#### Solution
$E_{\mathrm{O_2/H_2O}} = 1{,}23 - 0{,}06\,\mathrm{pH}$ et $E_{\mathrm{Q/H_2A}} = 0{,}53 - 0{,}06\,\mathrm{pH}$ ont la même pente. Leur écart vaut 0,70 V **à tout pH**. À pH 2,5, on a 1,08 V et 0,38 V, contre 0,96 V et 0,26 V à pH 4,5 : les domaines restent disjoints exactement de la même façon. $K^\circ$ ne dépend que des $E^\circ$ et ne change pas.
**L'effet du jus de citron ne s'explique pas par la thermodynamique.** Il est cinétique (Q14).
> [!PIEGE]
> Dire que « le potentiel de $\mathrm{O_2}$ augmente en milieu acide » ne suffit pas : celui du couple $\mathrm{Q/H_2A}$ augmente d'autant. C'est la **position relative** des deux domaines qui compte.
---
## Partie I.B — Aspect cinétique du brunissement des pommes
On établit la loi de vitesse d'une catalyse enzymatique à deux substrats, puis on l'exploite : linéarisation, détermination des constantes, nombre de cycles catalytiques (TON) et effet du pH sur l'enzyme.
### Question 7
> [!INDICATION]
> Revenir à la définition de la vitesse de réaction à partir de la dérivée d'une concentration et d'un coefficient stœchiométrique.
#### Solution
À volume constant, $v = \dfrac1{\nu_i}\dfrac{\mathrm d[\mathrm B_i]}{\mathrm dt}$. Avec l'équation de Q5, $\nu_{\mathrm Q} = 2$, donc
$$v = \frac12\frac{\mathrm d[\mathrm Q]}{\mathrm dt} = -\frac12\frac{\mathrm d[\mathrm{H_2A}]}{\mathrm dt} = -\frac{\mathrm d[\mathrm{O_2}]}{\mathrm dt}\qquad\Rightarrow\qquad\boxed{v = \frac{v_{\mathrm Q}}{2}}$$
> [!PIEGE]
> La vitesse de réaction $v$ dépend de la façon dont l'équation est écrite, pas la vitesse de formation $v_{\mathrm Q}$. Confondre les deux fait perdre le facteur 2 de l'équation (3).
### Question 8
> [!INDICATION]
> Additionner les quatre actes, puis simplifier les espèces présentes des deux côtés.
> [!INDICATION]
> Pour identifier chaque sous-produit, faire un bilan d'atomes **acte par acte**, en écrivant $\mathrm{EO_2P} = \mathrm E\cdot\mathrm{O_2}\cdot\mathrm{H_2A}$.
#### Solution
La somme des quatre actes donne, après simplification de E (régénérée) et des intermédiaires $\mathrm{EO_2}$, $\mathrm{EO_2P}$ et EO :
$$\mathrm{O_2} + 2\,\mathrm{H_2A} \rightarrow 2\,\mathrm Q + \mathrm{SP_1} + \mathrm{SP_2}$$
On retrouve l'équation de Q5 si $\mathrm{SP_1} + \mathrm{SP_2} = 2\,\mathrm{H_2O}$. L'enzyme apparaît des deux côtés : c'est un catalyseur. **Le mécanisme est cohérent.**
- Acte 3 : $\mathrm E\cdot\mathrm{O_2}\cdot\mathrm{C_7H_8O_2} \rightarrow \mathrm E\cdot\mathrm O + \mathrm{C_7H_6O_2} + \mathrm{SP_1}$, donc $\mathrm{SP_1}$ contient un O et deux H.
- Acte 4 : $\mathrm E\cdot\mathrm O + \mathrm{C_7H_8O_2} \rightarrow \mathrm E + \mathrm{C_7H_6O_2} + \mathrm{SP_2}$, donc $\mathrm{SP_2}$ contient un O et deux H.
$$\boxed{\mathrm{SP_1} = \mathrm{SP_2} = \mathrm{H_2O}}$$
### Question 9
> [!INDICATION]
> Exprimer $v_{\mathrm Q}$ à partir des actes qui produisent Q, puis utiliser l'AEQS sur EO pour relier ces deux termes.
> [!INDICATION]
> Les actes 1 et 2 sont des équilibres rapides : écrire leurs constantes en fonction des $k$ pour éliminer $[\mathrm{EO_2}]$ et $[\mathrm{EO_2P}]$.
#### Solution
$v_{\mathrm Q} = k_3[\mathrm{EO_2P}] + k_4[\mathrm{EO}][\mathrm{H_2A}]$. L'AEQS sur EO donne $k_3[\mathrm{EO_2P}] = k_4[\mathrm{EO}][\mathrm{H_2A}]$. On en déduit $v_{\mathrm Q} = 2k_3[\mathrm{EO_2P}]$, puis, par (1), $v = k_3[\mathrm{EO_2P}]$.
Pour les équilibres rapides, $\dfrac{[\mathrm{EO_2}]}{[\mathrm E][\mathrm{O_2}]} = \dfrac{k_1}{k_{-1}}$ et $\dfrac{[\mathrm{EO_2P}]}{[\mathrm{EO_2}][\mathrm{H_2A}]} = \dfrac{k_2}{k_{-2}}$. Donc
$$\boxed{v = \frac{k_1k_2k_3}{k_{-1}k_{-2}}\,[\mathrm E][\mathrm{O_2}][\mathrm{H_2A}]}$$
> [!METHODE]
> AEQS et équilibre rapide sont deux hypothèses différentes. L'AEQS s'écrit $\mathrm d[\mathrm I]/\mathrm dt \approx 0$. L'équilibre rapide s'écrit « quotient de réaction = $k_{\rm direct}/k_{\rm inverse}$ ». On applique chacune là où l'énoncé l'autorise.
### Question 10
> [!INDICATION]
> [E] n'est pas connue : écrire la conservation de l'enzyme sous toutes ses formes, puis utiliser l'hypothèse sur EO.
> [!INDICATION]
> Pour faire apparaître la forme (2), diviser numérateur et dénominateur par une constante bien choisie avant d'identifier terme à terme.
#### Solution
On pose $K_1 = k_1/k_{-1}$ et $K_2 = k_2/k_{-2}$. En négligeant [EO] :
$$[\mathrm E]_0 = [\mathrm E] + [\mathrm{EO_2}] + [\mathrm{EO_2P}] = [\mathrm E]\left(1 + K_1[\mathrm{O_2}] + K_1K_2[\mathrm{O_2}][\mathrm{H_2A}]\right)$$
$$v = \frac{k_3K_1K_2[\mathrm E]_0[\mathrm{O_2}][\mathrm{H_2A}]}{1 + K_1[\mathrm{O_2}] + K_1K_2[\mathrm{O_2}][\mathrm{H_2A}]} = \frac{k_3K_2[\mathrm E]_0[\mathrm{O_2}][\mathrm{H_2A}]}{\dfrac1{K_1} + [\mathrm{O_2}] + K_2[\mathrm{O_2}][\mathrm{H_2A}]}$$
L'identification avec (2) donne
$$\boxed{K_{m1} = \frac{k_{-1}}{k_1},\qquad K_{m2} = \frac{k_{-2}}{k_2},\qquad V_m = k_3[\mathrm E]_0}$$
On vérifie le numérateur : $V_m/K_{m2} = k_3K_2[\mathrm E]_0$.
> [!PIEGE]
> L'identification n'est légitime qu'une fois les deux expressions mises sous la même forme. Ici, le coefficient de $[\mathrm{O_2}]$ au dénominateur doit valoir 1.
### Question 11
> [!INDICATION]
> $[\mathrm{O_2}]_0$ est constant : passer aux inverses pour obtenir une relation affine. Le tableau 1 fournit d'ailleurs les bonnes variables.
> [!INDICATION]
> Identifier ce que représentent l'ordonnée à l'origine et la pente, puis faire une régression linéaire à la calculatrice.
#### Solution
$$\boxed{\frac1{v_0} = \frac{K_{m2}(K_{m1} + [\mathrm{O_2}]_0)}{V_m[\mathrm{O_2}]_0}\,\frac1{[\mathrm{H_2A}]_0} + \frac1{V_m}}$$
La régression de $1/v_0$ en fonction de $1/[\mathrm{H_2A}]_0$ donne une pente $a = 1{,}65\times10^4$ s, une ordonnée à l'origine $b = 3{,}52\times10^3$ L·s·mmol⁻¹ et $r = 0{,}9999$.
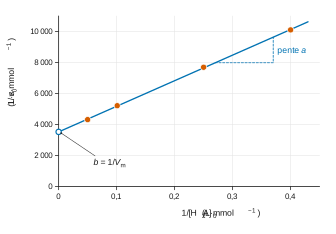
$$\boxed{V_m = \frac1b = 2{,}8\times10^{-4}\ \mathrm{mmol\cdot L^{-1}\cdot s^{-1}}}$$
$$K_{m2} = \frac{a\,V_m\,[\mathrm{O_2}]_0}{K_{m1} + [\mathrm{O_2}]_0} = \frac{1{,}65\times10^4\times2{,}84\times10^{-4}\times0{,}14}{1{,}84}\qquad\Rightarrow\qquad\boxed{K_{m2} = 0{,}36\ \mathrm{mmol\cdot L^{-1}}}$$
> [!PIEGE]
> Avec deux substrats, la pente ne vaut pas $K_{m2}/V_m$. Elle contient le facteur $(K_{m1} + [\mathrm{O_2}]_0)/[\mathrm{O_2}]_0 \approx 13$, qu'on ne doit pas oublier.
> [!METHODE]
> Avant de calculer, vérifier les unités : la pente est un temps, l'ordonnée à l'origine l'inverse d'une vitesse volumique.
### Question 12
> [!INDICATION]
> Traduire la définition de TON en formule. Que devient l'équation (2) lorsque les deux concentrations dépassent largement $K_{m1}$ et $K_{m2}$ ?
> [!INDICATION]
> TON porte sur la vitesse de formation de Q, et pas sur $v$.
#### Solution
On a $\mathrm{TON} = v_{\mathrm Q,\max}/[\mathrm E]_0$. Si $[\mathrm{O_2}] \gg K_{m1}$, le dénominateur de (2) tend vers $[\mathrm{O_2}](1 + [\mathrm{H_2A}]/K_{m2})$. Si de plus $[\mathrm{H_2A}] \gg K_{m2}$, il tend vers $[\mathrm{O_2}][\mathrm{H_2A}]/K_{m2}$, d'où $v_{\max} = V_m$. Avec (1), $v_{\mathrm Q,\max} = 2V_m$, et
$$\boxed{\mathrm{TON} = \frac{2V_m}{[\mathrm E]_0}}$$
### Question 13
> [!INDICATION]
> À quel pH et à quelle température le tableau 1 a-t-il été obtenu ?
> [!INDICATION]
> Calculer TON à partir de Q11 et de (3), puis le comparer à la valeur lue au point correspondant de la figure 3.
#### Solution
Le tableau 1 a été obtenu à pH 4,5 et 25 °C, comme la figure 3.
$$\mathrm{TON} = \frac{2\times2{,}84\times10^{-4}}{2{,}5\times10^{-7}} = 2{,}3\times10^3\ \mathrm{s^{-1}}$$
La figure 3 donne environ $2{,}2\times10^3$ s⁻¹ à pH 4,5. L'écart, de quelques pour cent, est compatible avec la précision de lecture : **accord**.
> [!PIEGE]
> La « donnée appropriée » est le point à pH 4,5, pas le maximum de la courbe (pH 5).
### Question 14
> [!INDICATION]
> Tracer le diagramme de prédominance du substrat sur la fenêtre pH 2–6,5. Sa forme change-t-elle ?
> [!INDICATION]
> Parmi les p$K_a$ des acides aminés fournis, lesquels concernent des chaînes latérales, et lesquels tombent dans la fenêtre ? Dans une protéine, les fonctions α-aminées et α-carboxyliques sont engagées dans les liaisons peptidiques.
> [!INDICATION]
> Rapprocher la position du maximum de la figure 3 des deux p$K_a$ retenus, puis revenir au pH du jus de citron.
#### Solution
**Diagrammes de prédominance (pH 2 à 6,5)**
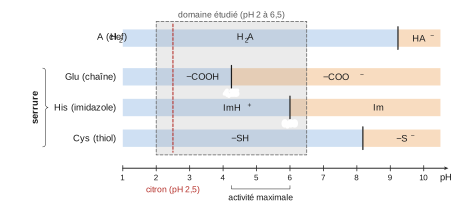
- **Clef** : p$K_{a1}$(H₂A) = 9,23, donc $\mathrm{H_2A}$ prédomine sur toute la fenêtre. La clef ne change pas alors que l'activité varie de presque 0 à 2 700 s⁻¹. La première hypothèse est écartée.
- **Serrure** : la chaîne latérale de l'acide glutamique (p$K_a$ = 4,25) passe de COOH à COO⁻, et l'imidazole de l'histidine (p$K_a$ = 6,00) passe de ImH⁺ à Im. Le thiol de la cystéine (8,18) ne change pas dans la fenêtre. Les charges, les liaisons hydrogène et les ponts salins du site actif changent donc deux fois, ce qui modifie la conformation de l'enzyme et sa complémentarité avec la clef.
L'activité est maximale vers pH 5, entre 4,25 et 6,00, lorsque coexistent Glu sous forme COO⁻ et His sous forme ImH⁺. Elle s'effondre de part et d'autre : c'est la cloche de la figure 3. **L'origine de l'effet du pH est la serrure, dont l'état de protonation, donc la structure, est modifié (seconde hypothèse).**
Jus de citron (pH 2,5) : Glu est sous forme COOH et TON ≈ 0 sur la figure 3. **L'enzyme est inactivée** et le brunissement, toujours thermodynamiquement favorable (Q5, Q6), n'est plus catalysé : le blocage est **cinétique**.
> [!METHODE]
> Pour interpréter une activité enzymatique en cloche, on cherche deux groupes ionisables dont les p$K_a$ encadrent l'optimum. L'un doit être déprotoné, l'autre protoné.
> [!PIEGE]
> Les p$K_a$ des fonctions α-COOH et α-NH₃⁺ des acides aminés libres ne concernent pas une protéine, où ces fonctions forment les liaisons peptidiques. Attention aussi à l'ordre des p$K_a$ de la cystéine : 8,18 est le thiol, 10,28 l'ammonium.
---
## Partie II.A — Extraction de la caféine des baies de guarana
On montre que la solubilité n'est pas le facteur limitant de l'extraction, ce qui conduit à interpréter le chauffage du point de vue cinétique.
### Question 15
> [!INDICATION]
> La caféine est une molécule neutre : quelle est l'équation de sa dissolution ?
> [!INDICATION]
> Appliquer la loi de Hess avec les deux enthalpies de formation fournies.
#### Solution
$$\mathrm{caféine_{(s)}} = \mathrm{caféine_{(aq)}}$$
$$\Delta_{\rm diss}H^\circ = \Delta_fH^\circ(\mathrm{aq}) - \Delta_fH^\circ(\mathrm s) = -300 + 342\qquad\Rightarrow\qquad\boxed{\Delta_{\rm diss}H^\circ = +42\ \mathrm{kJ\cdot mol^{-1}}}$$
La dissolution est **endothermique**.
### Question 16
> [!INDICATION]
> $K_s$ est la constante de l'équilibre écrit en Q15 : passer par $\Delta_rG^\circ$.
> [!INDICATION]
> Attention aux unités : kJ d'un côté, J·K⁻¹ de l'autre.
#### Solution
$$\Delta_{\rm diss}G^\circ = 42{,}0\times10^3 - 298\times105{,}3 = 1{,}06\times10^4\ \mathrm{J\cdot mol^{-1}}$$
Le solide a une activité égale à 1, donc $K_s = [\mathrm{caféine}]_{\rm éq}/c^\circ$ et
$$K_s = \exp\left(-\frac{\Delta_{\rm diss}G^\circ}{RT}\right) = \exp\left(-\frac{1{,}062\times10^4}{8{,}314\times298}\right)\qquad\Rightarrow\qquad\boxed{K_s = 1{,}4\times10^{-2}}$$
Le terme entropique ($-T\Delta S^\circ = -31{,}4$ kJ·mol⁻¹) compense presque le coût enthalpique.
### Question 17
> [!INDICATION]
> Passer de $K_s$ à une solubilité massique, puis comparer des grandeurs comparables : masses dans le même volume.
> [!INDICATION]
> Pour 70 °C, utiliser le signe de $\Delta_{\rm diss}H^\circ$ dans la relation de van't Hoff.
#### Solution
$$s = K_s\,c^\circ\,M = 1{,}38\times10^{-2}\times194{,}2\qquad\Rightarrow\qquad\boxed{s(25\,^\circ\mathrm C) = 2{,}7\ \mathrm{g\cdot L^{-1}}}$$
Dans 500 mL, on peut dissoudre jusqu'à 1,3 g. Les baies apportent environ $0{,}09\times100{,}0 = 9{,}0$ mg de caféine, environ 150 fois moins : **la dissolution totale est possible à 25 °C**.
D'après la relation de van't Hoff, $\dfrac{\mathrm d\ln K_s}{\mathrm dT} = \dfrac{\Delta_{\rm diss}H^\circ}{RT^2} > 0$ : $K_s$ croît avec $T$. La solubilité est donc plus grande à 70 °C (environ 25 g·L⁻¹ dans l'approximation d'Ellingham, avec $K_s \approx 0{,}13$). **La dissolution totale est a fortiori possible à 70 °C.**
### Question 18
> [!INDICATION]
> Q17 montre que la solubilité n'est pas limitante. Quel autre aspect de l'extraction la température peut-elle améliorer ?
#### Solution
Le chauffage n'augmente pas la quantité de caféine extractible, puisque tout pouvait déjà se dissoudre à 25 °C. Son intérêt est **cinétique** : il accélère la diffusion de la caféine hors de la matrice végétale broyée, fragilise les parois cellulaires et accélère la dissolution. L'extraction est ainsi plus complète en 30 min.
> [!PIEGE]
> Répondre « pour augmenter la solubilité » contredit le résultat qu'on vient d'établir à Q17.
---
## Partie II.B — Analyse du filtrat F
Deux dosages de la même solution F sont comparés : un titrage acide-base en milieu organique et un étalonnage par fluorescence. On traite aussi les incertitudes, y compris la lecture d'un code Monte-Carlo.
### Question 19
> [!INDICATION]
> Le chloroforme n'a pas de propriété acido-basique : sous quelle forme l'acide méthanesulfonique y est-il présent ?
#### Solution
L'azote $\mathrm{N_5}$ est le site basique. Dans le chloroforme, l'acide reste moléculaire et protone directement la caféine :
$$\boxed{\mathrm{RN_{5\,(org)}} + \mathrm{CH_3SO_3H_{(org)}} = \mathrm{RN_5H^+_{(org)}} + \mathrm{CH_3SO_3^-{}_{(org)}}}$$
Les ions restent associés en paire d'ions. Le BBT vire au premier excès d'acide.
> [!PIEGE]
> Il n'y a pas d'eau, donc pas de $\mathrm{H_3O^+}$ dans cette équation.
### Question 20
> [!INDICATION]
> Dans l'eau, un acide fort est entièrement transformé en une autre espèce : laquelle titre alors la caféine ?
> [!INDICATION]
> Exprimer la constante de cette réaction à l'aide du p$K_a$ de la caféine et la comparer au seuil d'une réaction de titrage.
#### Solution
Dans l'eau, $\mathrm{CH_3SO_3H}$ (p$K_a$ < 0) est nivelé en $\mathrm{H_3O^+}$. La réaction de titrage serait
$$\mathrm{RN_5} + \mathrm{H_3O^+} = \mathrm{RN_5H^+} + \mathrm{H_2O},\qquad K^\circ = \frac1{K_a(\mathrm{RN_5H^+/RN_5})} = 10^{0{,}7}\qquad\Rightarrow\qquad\boxed{K^\circ = 5{,}0}$$
$K^\circ$ est très inférieur à $10^3$ : la réaction n'est pas quantitative et il n'y a pas de saut de pH exploitable. **Le titrage est impossible dans l'eau.** La caféine est une base à peine plus forte que l'eau, avec laquelle elle est en compétition pour le proton.
> [!METHODE]
> Une réaction de titrage doit être quantitative, en pratique $K^\circ \gtrsim 10^3$ à $10^4$. Pour une base faible B titrée par un acide fort dans l'eau, $K^\circ = 10^{\mathrm pK_a(\mathrm{BH^+/B})}$.
### Question 21
> [!INDICATION]
> Remonter la chaîne : volume équivalent, quantité d'acide, quantité de caféine dans le prélèvement, puis quantité dans tout le filtrat.
> [!INDICATION]
> Quelle fraction du filtrat a été titrée ?
#### Solution
- $n_a = C\,V_{\rm éq} = 1{,}0\times10^{-3}\times4{,}0\times10^{-3} = 4{,}0\times10^{-6}$ mol, ce qui est aussi la quantité de caféine dans 100 mL de F (réaction 1 : 1).
- Dans les 500 mL de F : $n = 5\times4{,}0\times10^{-6} = 2{,}0\times10^{-5}$ mol.
- $m = nM = 2{,}0\times10^{-5}\times194{,}2 = 3{,}9\times10^{-3}$ g.
$$\boxed{m = 3{,}9\ \mathrm{mg},\qquad w = 3{,}9\ \%\ \text{en masse}}$$
Les baies contiennent environ 9 % de caféine : on n'en récupère qu'environ 43 %. L'extraction est incomplète. Les pertes possibles sont l'extraction aqueuse partielle des baies, l'extraction au dichlorométhane incomplète et les pertes de manipulation. La valeur de 9 % n'est en outre qu'une moyenne.
> [!PIEGE]
> Oublier le facteur 5 (on titre 100 mL sur 500 mL) donne un résultat cinq fois trop faible.
### Question 22
> [!INDICATION]
> Écrire $w$ comme un produit et un quotient de grandeurs, et repérer celle qui porte l'incertitude.
> [!INDICATION]
> Passer de la « précision » donnée à une incertitude-type, en choisissant une loi de probabilité adaptée.
#### Solution
$w = 100\,\dfrac{5\,C\,V_{\rm éq}\,M}{m_{\rm baies}}$, donc $\dfrac{u(w)}{w} = \dfrac{u(V_{\rm éq})}{V_{\rm éq}}$.
Avec une précision de ±1 mL et une loi uniforme, $u(V_{\rm éq}) = 1/\sqrt3 = 0{,}58$ mL.
$$u(w) = 3{,}88\times\frac{0{,}58}{4{,}0}\qquad\Rightarrow\qquad\boxed{u(w) = 0{,}6\ \%,\quad w = (3{,}9\pm0{,}6)\ \%}$$
Si l'on prend $u(V_{\rm éq}) = 1$ mL directement, on trouve $u(w) = 1{,}0\,\%$.
> [!JURY]
> L'incertitude s'arrondit à un ou deux chiffres significatifs, et le résultat au même rang décimal.
### Question 23
> [!INDICATION]
> Relier énergie du photon et longueur d'onde. Le photon émis a-t-il la même énergie que le photon absorbé ?
> [!INDICATION]
> Que devient une partie de l'énergie reçue entre l'absorption et l'émission ?
#### Solution
L'absorption porte la molécule dans un niveau vibrationnel élevé de l'état excité. Une partie de l'énergie est perdue de façon non radiative (relaxation vibrationnelle, chaleur cédée au solvant) avant l'émission. Donc $E_{\rm ém} < E_{\rm abs}$, et comme $E = hc/\lambda$ :
$$\boxed{\lambda_{\rm ém} > \lambda_{\rm abs}}$$
Sur la figure 5, l'absorption est maximale vers 275–280 nm et l'émission vers 355 nm.
### Question 24
> [!INDICATION]
> Sur le graphe des résidus, regarder l'ordre de grandeur et surtout la répartition des points (tendance, courbure).
> [!INDICATION]
> Partir de $I_f = kC$ et exprimer $C$ à partir de la masse pesée dans une fiole de volume fixé.
#### Solution
*Validation.* Les résidus sont faibles devant les intensités (au plus environ 7 u.a. pour des intensités allant jusqu'à 400 u.a.). Ils sont répartis aléatoirement de part et d'autre de 0, sans tendance ni courbure : le modèle linéaire est validé. Leur poids relatif est plus grand pour les deux étalons les plus dilués.
*Justification.* $C = m/(MV)$ avec $V = 100$ mL fixé, donc
$$\boxed{I_f = \frac{k}{MV}\,m,\qquad \frac{k}{MV} = 45{,}196\ \mathrm{u.a.\cdot mg^{-1}}}$$
C'est une constante : le modèle est linéaire et passe par l'origine. Les concentrations (au plus $4{,}5\times10^{-4}$ mol·L⁻¹) restent faibles, comme l'exige le document 3.
> [!METHODE]
> Un modèle est validé par des résidus **sans structure**. De petits résidus alignés sur une courbe invalideraient le modèle.
### Question 25
> [!INDICATION]
> La solution 6 est-elle diluée par rapport au filtrat ?
> [!INDICATION]
> Inverser la droite d'étalonnage, puis ramener le résultat au filtrat entier et à la masse de baies.
#### Solution
La solution 6 est le filtrat non dilué.
$$m_6 = \frac{34{,}0}{45{,}196} = 0{,}752\ \mathrm{mg}\ \text{dans 100 mL de F (dans le domaine d'étalonnage)},\qquad m = 5\times0{,}752 = 3{,}76\ \mathrm{mg}$$
$$\boxed{w = 3{,}8\ \%\ \text{en masse}}$$
Ce résultat est compatible avec celui du titrage (3,9 ± 0,6 %). Ici, on dose F sans extraction au dichlorométhane : l'écart à 9 % vient donc vraisemblablement surtout de l'extraction des baies.
### Question 26
> [!INDICATION]
> Dans le code, repérer les grandeurs dont l'incertitude-type est non nulle.
> [!INDICATION]
> Calculer leurs incertitudes **relatives** et agir sur la plus grande.
#### Solution
Seules $m$ (étalons, `sigma_m = 1` mg) et $m_{\rm baies}$ (`u_mbaie = 1` mg) sont incertaines. Les intensités ont `sigma_If = 0` et `u_If6 = 0`. En relatif, les étalons sont incertains de 200 % à 11 %, ce qui donne $u(a)/a \approx 10\,\%$, contre 1 % pour les baies. La pesée des étalons domine. L'exécution du code donne bien une incertitude-type d'environ 0,4 %.
1. **Préparer les étalons par dilution d'une solution mère** obtenue par pesée d'une masse importante de caféine (par exemple 100,0 mg dans 1,000 L), sur une balance plus précise, puis par prélèvements à la pipette jaugée. L'incertitude relative sur la masse de caféine de chaque étalon tombe sous 1 %.
2. **Augmenter la masse de baies** (par exemple 1,000 g) ou la peser plus précisément : $u(m_{\rm baies})/m_{\rm baies}$ passe à 0,1 %. Il faut alors diluer la solution 6 pour rester dans la gamme d'étalonnage.
> [!PIEGE]
> Proposer d'améliorer la mesure de $I_f$ ne répond pas à la question : le code lui attribue une incertitude nulle.
### Question 27
> [!INDICATION]
> Comparer les deux protocoles sur la précision, la durée, l'automatisation, les solvants employés et la sécurité. Les pictogrammes des données servent ici.
#### Solution
1. **Précision et rapidité** : incertitude plus faible (0,4 % contre 0,6 %), mesure instrumentale sans virage coloré mal défini, analyse directe du filtrat sans extraction, séchage, évaporation ni titrage. La méthode est rapide et automatisable pour un grand nombre d'échantillons.
2. **Sécurité et environnement** : on supprime le dichlorométhane (danger pour la santé) et le chloroforme (danger pour la santé et toxicité aiguë), ainsi que le traitement coûteux de déchets halogénés. Le dosage n'utilise que de l'eau.
---
## Partie III.A — La carotte et le céleri comme bio-réducteurs
Réduction énantiosélective de l'acétophénone par des enzymes végétales. On mesure l'excès énantiomérique par polarimétrie et on l'interprète à l'aide du mécanisme au NADH.
### Question 28
> [!INDICATION]
> Quel produit donne la réduction d'une cétone ? Repérer le carbone qui devient asymétrique.
> [!INDICATION]
> Classer ses substituants par les règles CIP, puis placer H en arrière pour dessiner la configuration demandée.
#### Solution
On obtient le 1-phényléthanol $\mathrm{C_6H_5{-}CH(OH){-}CH_3}$, dont le carbone fonctionnel devient asymétrique. Ordre CIP : OH > C₆H₅ (C lié à C, C, C) > CH₃ (C lié à H, H, H) > H.
**Dessin** : **OH en coin plein** et H en arrière. La séquence OH → Ph → CH₃ tourne dans le sens trigonométrique, H étant à l'arrière : configuration **(S)**.
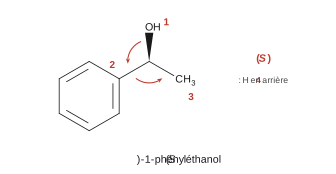
$$\boxed{\text{(S)-1-phényléthanol}}$$
L'acétophénone est prochirale (faces énantiotopes). L'enzyme, chirale, différencie ces faces et forme majoritairement un énantiomère.
> [!PIEGE]
> Si H est dessiné en avant, le sens lu est l'inverse du vrai sens : il faut alors inverser la conclusion.
### Question 29
> [!INDICATION]
> Rappeler la loi de Biot pour un mélange : comment se combinent les contributions ?
> [!INDICATION]
> Passer en revue les espèces présentes après filtration. Lesquelles sont chirales ? Quelle relation lie les pouvoirs rotatoires de deux énantiomères ?
#### Solution
$$\boxed{\alpha = \ell\sum_i[\alpha]_iC_i}$$
avec $C_i$ en g·mL⁻¹ et $\ell$ en dm. Eau et acétophénone résiduelle sont achirales et ne contribuent pas. On garde les deux énantiomères de l'alcool, avec $[\alpha]_R = -[\alpha]_S$. Les autres espèces chirales solubles éventuellement extraites du légume sont supposées négligeables. On obtient $\alpha = [\alpha]^S\ell\,(C_S - C_R)$.
> [!PIEGE]
> Dans la loi de Biot, $C_i$ est une concentration **en masse** : l'unité de $[\alpha]$ fournie le rappelle.
### Question 30
> [!INDICATION]
> Exprimer $ee$ avec des concentrations en masse : pourquoi est-ce possible ici ?
> [!INDICATION]
> Exprimer la concentration massique totale en alcool à l'aide de $\tau$, de $C_0$ et des masses molaires.
#### Solution
Les deux énantiomères ont la même masse molaire, donc $ee = \dfrac{C_S - C_R}{C_S + C_R}$. L'alcool formé vaut $\tau\,n_{\mathbf 1,0} = \tau C_0V/M_{\mathbf 1}$ en quantité de matière, d'où $C_S + C_R = \tau C_0\,M_S/M_{\mathbf 1}$. Avec Q29 :
$$\alpha = [\alpha]^S\ell\,ee\,\tau C_0\frac{M_S}{M_{\mathbf 1}}\qquad\Rightarrow\qquad\boxed{ee = \frac{\alpha}{[\alpha]^S\ell\tau C_0}\frac{M_{\mathbf 1}}{M_S}}$$
### Question 31
> [!INDICATION]
> $M_S$ n'est pas donnée : comment se déduit-elle de $M_{\mathbf 1}$ ? Mettre $C_0$ dans l'unité imposée par $[\alpha]$.
> [!INDICATION]
> Pour NaBH₄, se demander si un élément chiral peut différencier les deux faces du carbonyle.
#### Solution
$C_0 = 1{,}0\times10^{-3}$ g·mL⁻¹ et $M_S = 120{,}4 + 2\times1{,}0 = 122{,}4$ g·mol⁻¹.
$$ee = \frac{-0{,}77}{(-42)\times20\times0{,}97\times1{,}0\times10^{-3}}\times\frac{120{,}4}{122{,}4}\qquad\Rightarrow\qquad\boxed{ee = 0{,}93}$$
Le mélange contient 96,5 % de (S). Avec NaBH₄, réactif achiral, les faces énantiotopes sont attaquées de façon équiprobable : on obtient un racémique, $\boxed{ee = 0}$.
> [!PIEGE]
> Si l'on trouve $ee > 1$, on a fait une erreur d'unité : $C_0$ doit être en g·mL⁻¹.
### Question 32
> [!INDICATION]
> Sur la figure 8, regarder comment la cétone est fixée et où se loge le phényle.
> [!INDICATION]
> Combien de faces du carbonyle sont accessibles à l'hydrure du NADH ? Rédiger en 5 lignes au plus.
#### Solution
La cétone se lie au Zn²⁺ par son oxygène, ce qui active le C=O et fixe son orientation. Le phényle se loge dans une poche précise du site actif chiral et le méthyle occupe l'autre position. Une seule face du carbonyle (la face *Re*) est tournée vers le carbone C4 du NADH. L'hydrure n'est transféré que sur cette face, et la protonation de l'alcoolate donne l'alcool (S).
> [!PIEGE]
> L'encombrement du phényle ne suffit pas à expliquer la sélectivité : sans environnement chiral, les deux faces resteraient équivalentes.
---
## Partie III.B.1 — Obtention du synthon (−)-3
Construction du chromane de la vitamine E : acétalisation, protection du phénol par acétylation, ouverture sélective de l'acétal, puis saponification. L'IR sert à contrôler le résultat.
### Question 33
> [!INDICATION]
> Regarder le carbone C2 du nouveau cycle de **6** : combien de liaisons C–O porte-t-il ?
#### Solution
Le carbone C2 de **6** porte le groupe OMe et l'oxygène du cycle. Ce carbone tétragonal, lié à deux groupes OR, est issu du carbonyle de la but-3-én-2-one.
$$\boxed{\text{fonction acétal (cétal mixte cyclique)}}$$
> [!PIEGE]
> « Éther-oxyde » est insuffisant : deux liaisons C–O sur le **même** carbone définissent un acétal, hydrolysable en milieu acide (Q36).
### Question 34
> [!INDICATION]
> Quel est le seul site nucléophile de **6** face à un anhydride d'acide ?
> [!INDICATION]
> Que devient le second « morceau » de l'anhydride, et quel rôle joue la pyridine ? Les p$K_a$ fournis aident.
#### Solution
L'OH phénolique est acylé et l'acétal n'est pas touché. **7** est l'éthanoate de 2-méthoxy-2,5,7,8-tétraméthylchroman-6-yle : le squelette de **6** où $\mathrm{HO{-}}$ devient $\mathrm{CH_3COO{-}}$.
$$\boxed{\mathbf 6 + (\mathrm{CH_3CO})_2\mathrm O + \mathrm{C_5H_5N} = \mathbf 7 + \mathrm{CH_3COO^-} + \mathrm{C_5H_5NH^+}}$$
La pyridine capte l'acide éthanoïque. Cette réaction a pour constante $10^{5{,}2 - 4{,}7} = 10^{0{,}5} > 1$.
### Question 35
> [!INDICATION]
> Un dérivé d'acide acylé par un nucléophile oxygéné : quel enchaînement d'étapes connaissez-vous ?
> [!INDICATION]
> Faire apparaître un intermédiaire tétraédrique, préciser qui capte le proton et quel est le groupe partant.
#### Solution
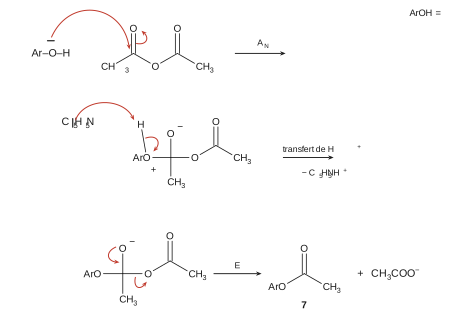
Mécanisme d'addition nucléophile suivie d'élimination :
1. **Addition** : un doublet de l'O phénolique attaque le C d'un C=O de l'anhydride, et le doublet $\pi$ passe sur l'O. On obtient un intermédiaire tétraédrique, avec $\mathrm{O^-}$ d'un côté et $\mathrm{ArO^+H}$ de l'autre.
2. **Transfert de proton** à la pyridine, qui devient l'ion pyridinium.
3. **Élimination** : $\mathrm{O^-}$ reforme le C=O et expulse $\mathrm{CH_3COO^-}$, bon nucléofuge stabilisé par mésomérie. On obtient l'ester **7**.
> [!METHODE]
> En addition-élimination sur un dérivé d'acide, l'intermédiaire tétraédrique doit apparaître explicitement. Chaque flèche part d'un doublet.
### Question 36
> [!INDICATION]
> Comparer **7** et **8** : quelle fonction a disparu, et quelles fonctions sont apparues ?
> [!INDICATION]
> L'hydrolyse d'un acétal en milieu acide passe par un ion oxocarbénium, puis par un hémiacétal.
#### Solution
L'acétal est hydrolysé. **8** porte une cétone ($\mathrm{{-}CH_2CH_2COCH_3}$) et un phénol libre, issu de l'oxygène du cycle. L'ester acétique est conservé.
1. Protonation de OMe par $\mathrm{H_3O^+}$.
2. Départ de MeOH assisté par le doublet de l'O du cycle. On obtient un oxocarbénium cyclique, stabilisé par mésomérie.
3. Addition de l'eau sur le carbone de l'oxocarbénium, puis déprotonation. On obtient un hémiacétal.
4. Protonation de l'O du cycle.
5. Le doublet de l'OH reforme le C=O et expulse le phénol, ce qui ouvre le cycle. On obtient la cétone protonée.
6. Déprotonation : on obtient la cétone **8** et $\mathrm{H^+}$ est régénéré.
> [!PIEGE]
> $\mathrm{MeO^-}$ et $\mathrm{ArO^-}$ ne partent jamais sans protonation préalable : ce sont de mauvais nucléofuges. C'est pour cette raison qu'il faut catalyser par un acide.
### Question 37
> [!INDICATION]
> Comparer les fonctions de **9** et de **3** : combien de fonctions faut-il transformer, et en quoi ?
> [!INDICATION]
> Choisir une hydrolyse totale, sans oublier sous quelle forme on récupère les produits en fin de réaction.
#### Solution
Il faut hydrolyser les deux esters (acétate d'aryle et ester méthylique).
1. **NaOH aqueux en excès** (au moins 3 équivalents), eau–méthanol, reflux : saponification totale.
2. **Acidification par HCl aqueux** jusqu'à pH 1–2 : on reprotone le carboxylate et le phénolate, puis on isole (±)-3.
$$\boxed{\text{1) NaOH aq., } \mathrm{H_2O/MeOH},\ \text{reflux}\quad\text{2) HCl aq.}}$$
Le stéréocentre n'est pas touché : le produit reste racémique.
> [!PIEGE]
> Sans l'acidification finale, on isole le carboxylate et pas l'acide.
### Question 38
> [!INDICATION]
> Attribuer les trois bandes à l'aide de la table, puis se demander quelles bandes de **9** ont disparu.
#### Solution
| $\tilde\nu$ (cm⁻¹) | Attribution |
|---|---|
| 3500 | O–H lié du phénol |
| 3400–2300 (large) | O–H lié d'acide carboxylique (dimères) |
| 1670 | C=O de l'acide carboxylique |
Les bandes O–H apparaissent et il n'y a plus de bande C=O d'ester vers 1750 cm⁻¹ : les deux esters ont été hydrolysés. La valeur de 1670 cm⁻¹, plus basse que la valeur tabulée, s'explique par les liaisons hydrogène des dimères. **Le spectre est cohérent avec (±)-3.**
> [!METHODE]
> Pour contrôler une transformation par IR, on regarde les bandes qui apparaissent **et** celles qui disparaissent.
---
## Partie III.B.2 — Obtention du synthon 4
Construction de la chaîne latérale : substitution sur un tosylate, réduction ménagée d'un nitrile, addition d'un organolithien, puis stratégie de synthèse sur le dernier fragment.
### Question 39
> [!INDICATION]
> Compter les électrons de valence de l'ion, puis calculer les charges formelles.
> [!INDICATION]
> Regarder quelle liaison est formée dans **11**.
#### Solution
$\mathrm{CN^-}$ compte 10 électrons de valence, soit 5 doublets : $\left[\,|\mathrm C{\equiv}\mathrm N|\,\right]^-$, avec une triple liaison et un doublet non liant sur chaque atome. Charges formelles : C a $4 - (2 + 3) = -1$ et N a 0.
$$\boxed{\text{site nucléophile : le carbone}}$$
C porte la charge formelle et, moins électronégatif que N, il retient moins son doublet. **11** est un nitrile : c'est bien une liaison C–C qui s'est formée.
### Question 40
> [!INDICATION]
> Classe du carbone électrophile, qualité du nucléofuge, force du nucléophile : quel mécanisme en découle ?
#### Solution
Le carbone est primaire, $\mathrm{TsO^-}$ est un excellent nucléofuge et $\mathrm{CN^-}$ est chargé, donc bon nucléophile : le mécanisme est une **$\mathrm{S_N2}$** concertée. La $\mathrm{S_N1}$ est exclue, car elle passerait par un carbocation primaire.
$$\mathrm{N{\equiv}C|^-} + \mathrm{R^*CH_2{-}OTs} \rightarrow [\mathrm{N{\equiv}C\cdots CH_2R^*\cdots OTs}]^{-\,\ddagger} \rightarrow \mathrm{N{\equiv}C{-}CH_2R^*} + \mathrm{TsO^-}$$
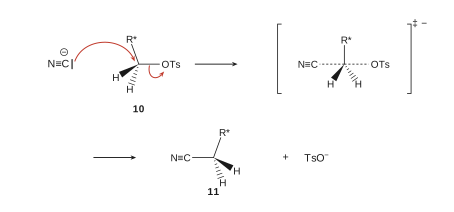
Le stéréocentre voisin n'est pas touché et garde sa configuration spatiale.
> [!PIEGE]
> Le descripteur CIP du stéréocentre peut changer de **10** à **11** sans aucune inversion, car l'ordre des priorités change (CH₂OTs > CH₂O*t*Bu dans **10**, mais CH₂O*t*Bu > CH₂CN dans **11**). Il ne faut pas en conclure à une inversion.
### Question 41
> [!INDICATION]
> Comparer les qualités des deux groupes partants en raisonnant sur la force des bases correspondantes.
> [!INDICATION]
> Pourrait-on activer l'alcool par un acide en présence de cyanure ?
#### Solution
$\mathrm{HO^-}$ est une base forte, donc un très mauvais nucléofuge. $\mathrm{TsO^-}$, base conjuguée d'un acide fort dont la charge est délocalisée sur trois oxygènes, est un excellent nucléofuge. Activer l'alcool par protonation est impossible ici : en milieu acide, $\mathrm{CN^-}$ serait transformé en HCN (p$K_a$ ≈ 9), peu nucléophile et très toxique. **Le tosylate active l'alcool en milieu non acide.**
### Question 42
> [!INDICATION]
> Écrire **12**, puis exploiter dans l'ordre l'intégration (combien de H équivalents ?), le déplacement chimique (table) et la multiplicité (H voisins).
#### Solution
$\mathbf{12} = {}^t\mathrm{BuO{-}CH_2{-}CH(CH_3){-}CH_2{-}CHO}$.
| δ (ppm) | Intégration, multiplicité | Attribution |
|---|---|---|
| 9,67 | 1 H, s | H aldéhydique (zone 9,5–10,0 ppm) |
| 1,23 | 9 H, s | 3 CH₃ du *t*Bu, portés par un C quaternaire sans H |
| 1,07 | 3 H, d | CH₃ porté par le CH (un H voisin) |
Les deux méthyles sont légèrement déblindés par rapport à la zone 0,8–1,0 ppm, à cause de la proximité de l'oxygène de l'éther et du groupe CHO. Le couplage $^3J$ entre CHO et CH₂ (1–2 Hz) n'est pas résolu, d'où le singulet.
> [!JURY]
> Une attribution RMN complète s'appuie sur les trois critères demandés : déplacement, intégration et multiplicité.
### Question 43
> [!INDICATION]
> Un organolithien sur un aldéhyde : quelle classe d'alcool obtient-on ?
> [!INDICATION]
> Combien de stéréocentres le produit possède-t-il, et lesquels ont été créés pendant la réaction ?
#### Solution
L'addition nucléophile de $\mathrm{CH_3C{\equiv}CLi}$ sur le CHO, suivie de l'hydrolyse par $\mathrm{NH_4Cl}$, donne l'alcool propargylique secondaire
$$\mathbf{14},\ \mathbf{14^*} = {}^t\mathrm{BuO{-}CH_2{-}\overset{*}{C}H(CH_3){-}CH_2{-}\overset{*}{C}H(OH){-}C{\equiv}C{-}CH_3}$$
Le carbone carbinol est un nouveau stéréocentre, (R) dans l'un et (S) dans l'autre, avec l'ordre CIP OH > C≡C > CH₂ > H. Le carbone méthylé a la même configuration que dans **12**.
$$\boxed{\mathbf{14}\text{ et }\mathbf{14^*}\text{ sont diastéréoisomères (épimères au carbone porteur de OH)}}$$
Le stéréocentre en β n'induit presque aucune sélectivité, d'où environ 50/50.
> [!PIEGE]
> Un mélange 50/50 n'est pas forcément racémique. Ici, un stéréocentre est commun aux deux produits : ils ne sont pas énantiomères.
### Question 44
> [!INDICATION]
> Écrire **15** et **4** l'un sous l'autre : combien d'atomes de carbone ajouter, et que doit devenir le carbone de l'ester ?
> [!INDICATION]
> Une liaison C–C se crée facilement sur un aldéhyde. Comment obtenir un aldéhyde à partir d'un ester, avec un réactif déjà rencontré dans le sujet ?
> [!INDICATION]
> Une fois le squelette construit, il reste à éliminer un groupe OH sans milieu acide, car l'éther de *tert*-butyle doit survivre.
#### Solution
$$\mathbf{15}:\ {}^t\mathrm{BuO{-}CH_2{-}CH(CH_3){-}(CH_2)_3{-}CH(CH_3){-}CH_2{-}COOEt}$$
$$\mathbf 4:\ {}^t\mathrm{BuO{-}CH_2{-}CH(CH_3){-}(CH_2)_3{-}CH(CH_3){-}CH_2{-}CH_2{-}CH_2{-}CH(CH_3)_2}$$
Le carbone de l'ester doit devenir un CH₂ lié à un groupe $\mathrm{{-}CH_2CH(CH_3)_2}$ (4 C).
1. **DIBAL-H** (1 éq.), toluène anhydre, −78 °C, puis NH₄Cl aqueux : aldéhyde $\mathrm{R{-}CH_2{-}CHO}$.
2. **$(\mathrm{CH_3})_2\mathrm{CHCH_2MgBr}$** (préparé à partir de Mg et de 1-bromo-2-méthylpropane), THF anhydre, puis NH₄Cl aqueux : alcool secondaire $\mathrm{R{-}CH_2{-}CH(OH){-}CH_2{-}CH(CH_3)_2}$, qui a le squelette complet.
3. **TsCl, pyridine** : tosylate.
4. ***t*BuOK, *t*BuOH**, chauffage (E2) : alcènes $\mathrm{R{-}CH{=}CH{-}CH_2{-}iPr}$ et $\mathrm{R{-}CH_2{-}CH{=}CH{-}iPr}$.
5. **H₂, Pd/C**, éthanol : les deux alcènes donnent le même alcane, le synthon **4**.
$$\boxed{\mathbf{15}\xrightarrow{\text{DIBAL-H}}\text{aldéhyde}\xrightarrow{i\mathrm{BuMgBr}}\text{alcool}\xrightarrow{\text{TsCl, py}}\text{tosylate}\xrightarrow{t\mathrm{BuOK}}\text{alcènes}\xrightarrow{\mathrm{H_2,\ Pd/C}}\mathbf 4}$$
Aucune étape n'est acide, donc l'éther de *tert*-butyle est conservé. Aucune liaison des deux stéréocentres n'est rompue. Variante plus courte : réaction de Wittig de l'aldéhyde avec $\mathrm{Ph_3P{=}CH{-}CH(CH_3)_2}$, puis H₂ sur Pd/C.
> [!METHODE]
> Pour une stratégie de synthèse, on compare d'abord les squelettes (nombre de carbones, position des fonctions, degré d'oxydation). Ensuite seulement, on choisit les réactions, en vérifiant leur compatibilité avec les groupes à préserver.
> [!PIEGE]
> Déshydrater l'alcool secondaire en milieu acide concentré couperait l'éther de *tert*-butyle. L'élimination doit se faire en milieu basique (E2 sur le tosylate).
---
## Bilan
**Méthodes à retenir**
- Diagramme $E$–pH : la pente d'une frontière vaut $-0{,}06\,m/n$. Deux frontières parallèles gardent un écart indépendant du pH, et l'acidité du milieu ne change alors pas la thermodynamique.
- Cinétique enzymatique : AEQS sur les intermédiaires minoritaires, équilibres rapides en amont, conservation de l'enzyme, puis linéarisation par les inverses. Ne pas oublier les coefficients stœchiométriques ($v = v_{\mathrm Q}/2$).
- Activité enzymatique en fonction du pH : diagrammes de prédominance des chaînes latérales, et optimum encadré par deux p$K_a$.
- Solubilité : $K_s$ à partir de $\Delta_rG^\circ$. Comparer des masses dans un même volume. Van't Hoff donne le sens de variation avec $T$.
- Titrage : constante de réaction quantitative (au moins $10^3$). Une base très faible ne se titre pas dans l'eau, mais peut se titrer dans un solvant aprotique.
- Incertitudes : produit ou quotient, donc incertitudes relatives ; une précision ±Δ correspond à $u = \Delta/\sqrt3$ ; lire un code Monte-Carlo pour savoir quelles sources sont prises en compte.
- Stéréochimie : règles CIP, loi de Biot additive, excès énantiomérique, diastéréoisomères ou énantiomères.
- Organique : acétal (formation, hydrolyse acide), acylation addition-élimination, saponification puis acidification, $\mathrm{S_N2}$ sur tosylate, réduction ménagée par DIBAL-H, organométalliques sur aldéhyde, stratégie en milieu non acide pour préserver un éther de *tert*-butyle.
**Prérequis à revoir** : relation de Nernst et constantes redox ; AEQS et pré-équilibres ; loi de Hess et van't Hoff ; propagation des incertitudes ; règles CIP ; mécanismes d'addition-élimination et d'hydrolyse d'acétal ; tables IR et RMN.
**Questions classiques transposables** : Q4–Q6 (pentes parallèles et effet du pH), Q9–Q12 (loi de vitesse d'une catalyse enzymatique), Q16–Q17 ($K_s$ et température), Q20 (titrabilité d'une base faible), Q22 (incertitude sur un volume équivalent), Q30 (excès énantiomérique par polarimétrie), Q36 (hydrolyse d'acétal), Q41 (activation d'un alcool) et Q44 (comparaison de squelettes, puis séquence compatible avec les groupes protecteurs).
Aide sur le corrigé
Connectez-vous pour demander une explication.